
Наследственные болезни соединительной ткани (дисплазии соединительной ткани, ДСТ) — группа нозологических форм, которые объединяет вовлечение в патогенез ферментных систем и структурных белков соединительной ткани, прежде всего касающихся синтеза и обмена коллагена. Для этих заболеваний характерна высокая частота в педиатрической практике, полиорганность поражения, выраженный клинический полиморфизм, сложность диагностики и лечения.
Все наследственные или врожденные болезни соединительной ткани принято делить на дифференцированные дисплазии соединительной ткани, имеющие определенный тип наследования и очерченную манифестную клиническую симптоматику (синдромы Марфана, Элерса—Данлоса, Альпорта (см. 15 главу), несовершенный остеогенез, разновидности хондро- дисплазии) и недифференцированные дисплазии соединительной ткани (НДСТ), включающие множество вариантов без четко очерченной симптоматики. Термин «дисплазия» означает нарушение формирования органов и тканей в эмбриональном и постнатальном периодах. Так как соединительная ткань составляет около 50% массы тела, ДСТ чаще имеет распространенный характер, реже — локальный с преимущественным поражением каких-либо органов и систем.
При наследственных заболеваниях соединительной ткани, вызванных дефектом разных генов, отмечается сходная клиническая симптоматика, появляются структурные изменения, обусловленные потерями гликоза- миногликанов и оксипролина, в результате содержание гиалуроновой кислоты в соединительной ткани снижается, она теряет прочность и эластичность. Фенотипические и органные проявления зависят от того, какая ткань поражена больше — плотная или рыхлая.
Поражение плотной оформленной соединительной ткани манифестирует особенностями строения скелета и включает астенические телосложение, долихостеномелию, арахнодактилию, деформацию грудной клетки и позвоночника, плоскостопие. Для вариантов с преимущественным поражением рыхлой ткани характерны изменения со стороны кожи (истончение, гиперэластичность), уменьшение мышечной массы, патология органов зрения, нервной, сердечно-сосудистой и дыхательной систем, почек, нарушение репарации тканей.
Этиологического лечения, как правило, не разработано. Принципы терапии сходны и направлены на улучшение обменных процессов в соединительной ткани.
Синдром Марфана (Marfan) (СМ) — наследственное заболевание, характеризующееся системным поражением соединительной ткани. Тип наследования — аутосомно-доминантный с высокой пенетрантностью и различной экспрессивностью. Частота диагностированных случаев 1:10-15 тыс, тяжелых форм 1:25-50 тысяч родившихся. Мальчики и девочки поражаются с одинаковой частотой.
Этиология и патогенез
В 95% случаев СМ вызывается мутациями в гене белка фибриллина (15q21.1) — гликопротеида, участвующего в микрофибриллярной системе, обеспечивающей основу эластическим волокнам соединительной ткани. В 5% встречаются мутации в генах, кодирующих синтез а2-цепей коллагена (7q22.1), вызывающие развитие заболевания с относительно легкой клинической картиной. У всех больных в биоптате кожи и культуре фибробла- сгов выявляется снижение числа микрофибрилл.
СМ подразделяют на два вида: астенический (преимущественно детский) и неастенический. Больных отличает высокий рост, долихоцефалия, удлиненное лицо, длинные тонкие конечности (долихостеномелия), арахнодактилия, дефицит массы тела, гипоплазия мышц и подкожной клетчатки, неловкость движений. Кожа гиперэластична, суставы гипермобильны, часто встречаются высокое аркообразное небо, деформации грудной клетки (воронкообразная, килевидная) и аномалии позвоночника (сколиоз в 60%, кифоз, ювенильный остеохондроз, гипермобильность в шейном отделе), плоскостопие, систолический шум. Длина 3-го пальца кисти 10 см и более (скрининг-тест на СМ у старших детей); соотношение размаха рук к длине тела > 1,03. Характерны раннее начало и постепенное формирование клинической картины.
У новорожденных отмечаются только арахнодактилия и долихостеномелия. Патология органа зрения (миопия высокой степени, подвывих хрусталика — у 3/4 больных, сферичность или уменьшение размеров хрусталика, отслойка сетчатки) и астеническое телосложение становятся заметными в 1-3 года, деформации грудной клетки формируются в 4-7 лет, сердечно-сосудистая патология в 2-7 лет и позже. Изменения скелета максимальны к 14-16 годам.
Характерны поражения крупных сосудов и сердца (до 90% больных), чаще всего обнаруживают пролапс митрального клапана (ПМК), расширение аорты вплоть до ее аневризмы.
Нередко имеются бедренные или паховые грыжи, варикозное расширение вен, привычные вывихи, кровоточивость, нефроптоз, эмфизема легких, спонтанный пневмоторакс. Интеллект снижен у 20-25%, в 50% случаев имеются нарушения эмоционально-волевой сферы. Вместе с тем среди больных — А. Линкольн, Н. Паганини, X. К. Андерсен, Ш. де Голль, К. И. Чуковский — люди, отличавшиеся высоким интеллектом и нестандартным мышлением.
Базируется на анамнестических сведениях, характере наследования, результатах офтальмологического обследования; характер и тяжесть поражения сердца оценивают по результатам ЭхоКГ. При подозрении на СМ обязательно офтальмологическое обследование.
Основные клинические критерии диагностики:
1. Скелетные аномалии (марфаноидный фенотип: долихостеномелия, арахнодактилия, деформации позвоночника, грудной клетки, плоскостопие).
2. Поражение сердечно-сосудистой системы (аневризма аорты, пролапсы клапанов).
3. Патология зрения (вывих хрусталика, миопия или гиперметропия);
4. Семейный характер заболевания с аутосомно-доминантным наследованием.
В 15% случаи СМ спорадические, родители могут иметь стертые признаки, частота заболевания увеличивается при возрасте отца более 50 лет. В семьях больных часты заболевания ЖКТ, вегетативные и вертеброген- ные нарушения, болезни глаз.
В моче больных определяется повышенное содержание оксипролина, гликозаминогликанов, данные показатели неспецифичны для СМ и встречаются при всех наследственных нарушениях обмена соединительной ткани, при этом секреция оксипролина отражает тяжесть болезни. Нарушена агрегационная функция тромбоцитов. ПМК встречается у большинства больных. При СМ чаще, чем при первичном ПМК встречаются прогиб, увеличение размеров створок и нарушения хорд.
Дифференциальный диагноз с заболеваниями имеющими марфаноидный фенотип: гомоцистинурией, синдромами Клайнфельтера, Билса (врожденная контрактурная арахнодактилия), Стиклера (наследственная прогрессирующая артроофтальмопатия), другими формами ДСТ — синдромами марфаноидной гипермобильности, Элерса—Данлоса VI типа.
Противопоказаны тяжелые физические нагрузки. С раннего возраста показаны курсы массажа и ЛФК. Хирургическое лечение патологии глаз, сердечных клапанов и аневризм. Медикаментозная терапия — см. лечение синдрома Элерса—Данлоса.
Прогноз зависит от тяжести поражения сердца и легких. Инвалидиза- ция за счет патологии зрения. Наиболее частая причина смерти — поражение сердца и сосудов.
Синдром Элерса—Данлоса (Ehlers—Danlos) (СЭД) — генетически гетерогенное заболевание, обусловленное разнообразными мутациями в генах коллагена, либо в генах, отвечающих за синтез ферментов, принимающих участие в созревании молекул коллагена.
Характеризуется гиперэластичностью кожи, подкожными сферулами, переразгибанием суставов, легкой ранимостью тканей и геморрагическим синдромом. Истинная распространенность неизвестна вследствие сложности верификации и большого числа легких форм, частота диагностированных случаев 1:5000 родившихся, тяжелые формы встречаются редко (1:100 000).
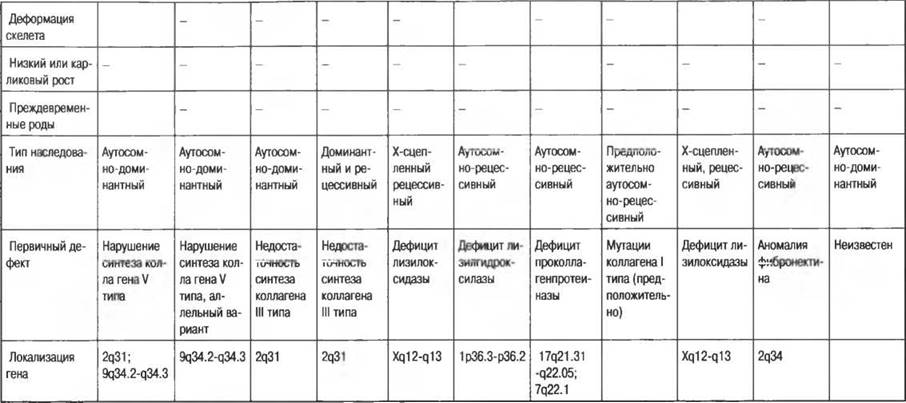
СЭД — группа заболеваний соединительной ткани, различающихся по типу наследования, клиническим особенностям и биохимическому дефекту. В большинстве случаев наследуется по аутосомно-доминантному типу, сопровождается уменьшением количества или изменением структуры коллагена. Описано И типов заболевания с разными типами наследования, клиническими особенностями и биохимическими дефектами (табл. 246), самыми распространенными из них являются I, II и III.
Гиперэластичность, бархатистость кожи («резиновая» кожа), характерные рубцы по типу «папиросной бумаги», подкожные узелки, гипермобильность суставов, мышечная гипотония, слабость связочного аппарата, грыжи, аномалии развития сердца и сосудов, кровоточивость, наличие патологии глаз (миопия, астигматизм, отслойка сетчатки), склонность к выпадению зубов (табл. 246). В большинстве случаев СЭД проявляется с рождения, выраженность расстройств нарастает в пре- и пубертатный период.
Основные клинические критерии диагностики СЭД:
1. Гиперэластичность и хрупкость кожи.
2. Подкожные узелки (сферулы).
Таблица 246
Диагностические признаки различных типов синдрома Элерса—Данлоса

3. Геморрагический синдром.
4. Гипермобильность суставов разной степени выраженности.
5. Хрупкость тканей глаз, генерализованный пародонтоз, разнообразные поражения сердечно-сосудистой и других систем.
В связи с системной неполноценностью соединительной ткани при обследовании часто выявляют гастродуоденит, дискинезии желчевыводящих путей, аномалии желчного пузыря, нейроциркуляторную дисфункцию, пролапсы клапанов сердца, ювенильный остеохондроз позвоночника, нарушения агрегационной функции тромбоцитов с АДФ и коллагеном (вследствие аномалии коллагена и тромбоцитопатии).
Объем обследования определяют с учетом наличия ведущих клинических признаков заболевания. С целью уточнения диагноза и прогнозирования течения выявляют повышенную экскрецию с мочой оксипролина и гликозаминогликанов.
Существенное значение имеет генеалогическое обследование и молекулярно-генетические методы диагностики.
Дифференциальный диагноз с другими формами ДСТ.
Богатая белком диета, содержащая костные бульоны, студни, заливные блюда. Курсы массажа, физиотерапии, лечебная физкультура. Посиндром- ная терапия, зависящая от выраженности органных изменений. Медикаментозное лечение с использованием аминокислотных (карнитин, нутраминос), витаминных (витамины D, С, Е, В1, В2, В6), минеральных комплексов (магне В6, кальций-Dз-Никомед), хондроитина сульфата перорально (структум) и местно (хондроксид), глюкозаминсульфата (ДОИА, глюкозамин), оссеин-гидроаппатитных комплексов (остеокеа, остеогенон, кальцимакс), трофических препаратов (АТФ, акти-5, рибоксин, лецитин, кофермент Q10). Указанные препараты принимаются сочетанными курсами 2-3 раза в год продолжительностью 1-1,5 мес [Кадурина Т.И., 2000].
Прогноз благоприятный, серьезнее — при I (вследствие артропатий) и IV (вследствие кровотечений и разрывов сосудов) типах СЭД. Детей следует ориентировать на выбор профессии, не связанной с физическими нагрузками, работой стоя.
Несовершенный остеогенез (несовершенное костеобразование, osteogenesis imperfecta, болезнь Лобштейна—Вролика) — наследственное заболевание, проявляющееся повышенной ломкостью костей, вызванное мутациями в генах коллагена I типа, обусловленное нарушением функции остеобластов, что приводит к нарушению эндостального и периостального окостенения. Частота у новорожденных 7,2:10 000, наиболее распространен 4 тип.
Этиология и патогенез
Одно из наиболее частых моногенных заболеваний соединительной ткани, вызванное мутациями в генах, кодирующих синтез р,- и Р2-цепей коллагена I типа. Гены картированы соответственно на 17q21.31-q22.05 и 7q22.1. Клинический полиморфизм обусловлен характером мутаций: ин- серции, делении, сплайсинговые и нонсенс-мутации. Всего описано свыше 160 мутаций.
Наиболее тяжелые формы наблюдаются в случаях замены глицина на другую аминокислоту, мутации гена коллагена а2 протекают благоприятнее, чем аг Нередки спорадические случаи. Снижена дифференцировка остеобластов, нарушено отложение солей кальция и фосфора, недостаточна продукция и заторможена резорбция костного вещества.
Типичный признак — склонность к переломам длинных трубчатых костей, ребер и ключиц при минимальной травме; чем раньше возникают проявления, тем тяжелее протекает заболевание.
Другие аномалии: укорочение и искривление конечностей вследствие переломов, мышечные атрофии, разболтанность или контрактуры суставов, голубые склеры, желто-коричневый цвет зубов, деформации позвоночника и грудной клетки, длительное незаращение родничков и швов черепа, преобладание за счет этого мозгового черепа над лицевым, отосклероз.
Переломы хорошо срастаются с образованием костной мозоли. Нехарактерны переломы костей черепа. Дети часто обездвижены, отстают в соматическом развитии.
По срокам начала заболевания выделяют: 1
1. Раннюю форму (Вролика) — переломы возникают внутриутробно или сразу после рождения ребенка.
2. Позднюю форму (Лобштейна) — переломы возникают после начала ходьбы.
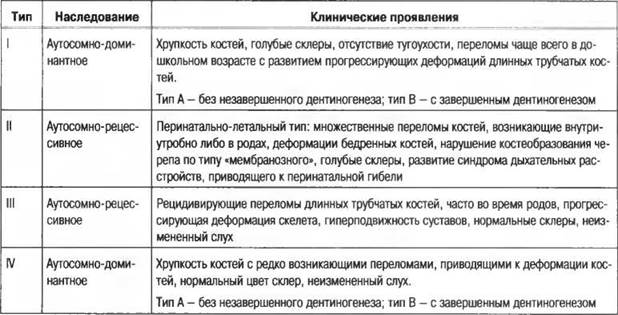
По клинической картине выделяют четыре типа (табл. 247).
Таблица 247
Характеристика типов несовершенного остеогенеза
Диагностические критерии:
1. Повышенная ломкость костей.
2. Голубые склеры.
3. Желтые, «янтарные» зубы.
4. Отосклероз.
Рентгенологические изменения в диафизах трубчатых костей: диффузный остеопороз вплоть до прозрачности кости, резкое истончение кортикального слоя, уменьшение поперечника диафизов с расширением мета- физов, сетчатый рисунок губчатого вещества, множественные костные мозоли, искривление под влиянием тяги мышц. При определении клиренса фосфатов и кальция по креатинину снижена их почечная реабсорбция.
Дифференциальный диагноз с различными формами рахита, гипофос- фатазией, ювенильным идиопатическим остеопорозом, метафизарными хондродисплазиями.
Щадящий образ жизни. Диета, богатая белком, кальцием, фосфором и магнием; витамины С, Е, В1, В2, B6; биодобавки, содержащие аминокислоты (глицин, метионин, лизин, пролин, глютамин). Массаж, физиотерапия (индуктотермия, электрофорез с солями кальция на трубчатые кости).
В настоящее время применяют две группы препаратов, влияющих на костное ремоделирование: костеобразующие, действие которых направлено на восстановление утраченной костной массы (фториды, кальцитонин), и антирезорбенты, способные замедлять потерю костной массы (соли кальция, витамин D, бифосфонаты). Как правило, на длительное время назначают витамин D — холекальциферол в лечебных дозах (до 8-10 тысяч ME) или оксидевит 1-1,5 мкг/сут и средства, содержащие кальций, карбонаты (кальций Сандоз, витакальцин, кальций-D3-Никомед, витрум остеомаг) или оссеин-гидроксиапатитные комплексы (остеогенон, остеокеа). С ними можно сочетать следующие группы препаратов:
1. Препараты кальцитонина (миакальцик в виде назального спрея 100-200 МЕ/сут), лечение сопровождается торможением процесса потери костной ткани, повышением ее минеральной плотности и снижением частоты переломов.
2. Бифосфонаты (этидронат, памидронат, алендронат, золедроновая кислота) обладают существенной антирезорбтивной активностью. Длительно назначают этидронат (10 мг/кг в сутки внутривенно 3-7 дней в мес или внутрь 20 мг/кг курсами до 30 дней). При лечении памидронатом (0,5-1 мг/кг) уменьшается частота переломов, увеличивается степень минерализации костной ткани, уменьшаются боли в костях.
При наличии деформаций проводят курсы консервативной терапии, готовя пациентов к оперативным ортопедическим методам лечения. Прогноз плохой при ранних формах. Частая причина гибели — инфекционные заболевания, связанные с обездвиженностью.
Недифференцированная дисплазия соединительной ткани (MASS-синдром, (MASS — Mitral valve, Aorta, Skeleton, Skin), синдром марфаноидной гипермобильности, мезенхимальная недостаточность, геморрагическая мезенхимальная дисплазия).
Наследование мультифакториальное, чаще связанное с наследственной аномалией коллагена. В синтезе 27 его типов принимают участие 42 гена, описано более 1300 мутаций в 23 из них. Разнообразие мутаций и их фенотипических проявлений усложняет диагностику. НДСТ — не единая нозологическая единица, а генетически гетерогенная группа. Популяционная частота не изучена, но встречаются они значительно чаще дифференцированных форм. Учитывая широкую представленность соединительной ткани в организме, данная группа нарушений нередко осложняет течение заболеваний органов и систем. Частота выявления дисплазий внутренних органов повышается в зависимости от количества и выраженности внешних фенотипических признаков ДСТ. Дошкольный и младший школьный возраст выделяются как критические периоды по формированию соединительнотканной недостаточности. Основными органами-мишенями являются: кожа, опорно-двигательный аппарат, сердечно-сосудистая, нервная система. Степень изменений внутренних органов находится в тесной зависимости от количества внешних проявлений НДСТ.
НДСТ играет большую этиологическую роль в формировании нейроциркуляторной дисфункции. По нашим данным, около трети обследованных по поводу НЦД детей имеют комплекс признаков ДСТ. Частота НЦД увеличивается в связи с пубертатным скачком роста. Исходным фоном для формирования НЦД является слабость субэндотелиального слоя сосудов, аномалии развития и ослабление связочного аппарата позвонков, в родах из-за этого часты кровоизлияния и травмы шейного отдел позвоночника. Ювенильный остеохондроз и высокая скорость роста в пубертатный период усиливают нарушения кровоснабжения в вертебро-базилярном бассейне. Высока частота аллергических заболеваний, среди которых превалирует бронхиальная астма.
Одним из важных признаков НДСТ является астеническое телосложение, характерно сочетание его с костными деформациями. Частота признаков: арахнодактилия (30%); переразгибание большого пальца (30%) и запястья (35%); гипермобильность суставов (46%); высокое аркообразное небо (41%); грудной лордоз; сколиоз (34%); деформация грудной клетки (45%); плоскостопие (30%); атрофические стрии (34%); длина тела выше 95 центиля (49%); миопия (43%); пролапс митрального клапана (74%) [Мартынов А. И. и соавт., 1996].
Отмечается истончение, гиперэластичность, ранимость кожи, стрии, очаги депигментации и субатрофии. Гипермобильность суставов отмечается приблизительно у 10% людей, лишь у небольшой части из них она носит патологический характер. В 75% случаев начало клинических проявлений приходится на школьный возраст, наиболее частый вариант при этом — артралгии коленных суставов. Повышенная амплитуда движений уменьшает стабильность сустава и увеличивает частоту вывихов. При механической перегрузке на фоне сниженной резистентности хряща и других соединительнотканных структур могут возникать участки микронекрозов и воспаления (артрит с синовитом или бурситом), нагрузочная артропатия при дисплазии костно-хрящевого аппарата. Большинство пациентов страдают невоспалительными заболеваниями суставов (артрозы, хронические заболевания позвоночника). Характерные признаки нагрузочной артропатии: 1) семейные формы ранних остеоартритов или остеохондроза; 2) наличие в анамнезе повреждений и разрывов связок, суставов, подвывихов, суставных и костных болей; 3) связь болевого синдрома с физической нагрузкой; 4) невысокая активность воспаления, стихание ее по мере снижения нагрузок, быстрое купирование болей и восстановление движений; 5) поражение одного или двух суставов по оси; 6) ограниченность выпота; 7) наличие локальной болезненности сустава; 8) наличие остепороза, гипермобильности суставов и других признаков дисплазии соединительной ткани.
При обследовании сердечно-сосудистой системы часто выявляют систолический шум. У половины больных диагностируют нарушения сердечного ритма, чаще — блокаду правой ножки пучка Гиса и смешанные экстрасистолии. При ЭхоКГ выявляют пролапсы клапанов, аневризмы межпредсердной перегородки и синусов Вальсальвы, дополнительные хорды в полости левого желудочка, дистонии папиллярных мышц, расширение корня аорты. Поражение сердца обычно протекает относительно благоприятно [Земцовский Э. В., 1998]. Отмечено частое сочетание неполноценности соединительнотканных структур сердца с отклонениями в функционировании вегетативной нервной системы. Частыми симптомами являются психовегетативные расстройства: астения, повышенный уровень тревожности, эмоциональная неустойчивость. Неврологическую патологию выявляют у большинства больных детей (вертебро-базилярная недостаточность на фоне нестабильности или дисплазии шейного отдела позвоночника, ювенильный остеохондроз, Spinabifida, внутричерепная гипертензия, мигрени, нарушения терморегуляции). У детей пубертатного возраста происходит трансформация симптомов, основными органами-мишенями становятся позвоночник и орган зрения.
Трахеобронхиальная дискинезия встречается в 3/4 случаев за счет нарушения упругости трахеи и бронхов. У детей с ДСТ обструктивный синдром протекает тяжело и длительно. Нередко выявляют склонность к воспалительным заболеваниям слизистой оболочки желудка и кишечника. Частота заболеваний желудочно-кишечного тракта 70% (дискинезии желчевыводящих путей, перегибы и деформации желчного пузыря, дуоденогастральный рефлюкс, гастродуоденит, реактивные изменения поджелудочной железы, чрезмерно длинный гипопластичный кишечник, висцероптоз).
Со стороны мочевыделительной системы диагностическое значение имеют нефроптоз, пиелоэктазия, удвоение почек и мочевыводящих путей, ортостатическая протеинурия, повышенная экскреция оксипролина и гли- козоаминогликанов.
В клинической картине отмечается наличие геморрагического синдрома за счет тромбоцитарных нарушений, снижения синтеза фактора Виллебранда. Развитие геморрагического синдрома связано не только с неполноценностью соединительной ткани сосудов, но и с несостоятельностью сократительного аппарата тромбоцитов и ассоциировано с вегетативными нарушениями.
Иногда набор фенотипических признаков сходен с той или иной формой дифференцированной ДСТ, в этих случаях принято говорить о НДСТ с марфаноподобным, элерсоподоб- ным, MASS-подобным фенотипом. Для НДСТ с марфаноидным фенотипом (синдром марфа- ноидной гипермобильности по международной генетической классификации) характерно сочетание признаков генерализованной ДСТ с астеническим телосложением, долихостеномелией, арахнодактилией, поражением клапанного аппарата сердца и аорты, нарушением зрения. НДСТ с MASS-подобным фенотипом присущи признаки генерализованного поражения соединительной ткани, ряд нарушений со стороны сердца, скелетные аномалии, кожные изменения в виде истончения или субатрофии. При НДСТ с элерсоподобным фенотипом отмечается сочетание признаков ДСТ с гиперрастяжимостью кожи и гипермобильности суставов. Все же чаще встречаются пациенты с «размытыми» признаками НДСТ. Выявление фенотипических признаков НДСТ в сочетании с вышеперечисленными проявлениями должно навести врача на мысль о возможности клинически значимого системного дефекта соединительной ткани.
Пик диагностики приходится на старший школьный возраст. Прогностические факторы генеалогического анамнеза для формирования ДСТ — наличие признаков ДСТ у родственников I и II степени (деформации грудной клетки, пролапсы клапанов сердца, гипермобильность суставов, гиперрастяжимость и истончение кожи, патология позвоночника, миопия). Данные родословных свидетельствуют о накоплении в семьях патологии, относящейся к ДСТ: остеохондроз, полиартрит, варикозная болезнь, грыжи, геморрагические заболевания. Наличие гипермобильности суставов нередко удается установить у кровных родственников.
Специфичность ЭхоКГ для выявления пролапса митрального клапана 100%, чувствительность 97%. Тяжесть пролапса коррелирует с количеством фенотипических признаков.
По нашему опыту, в клинической практике для диагностики целесообразна количественная оценка суммы признаков ДСТ (табл. 248).
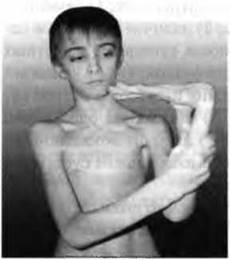
Рис. 145. Дисплазия соединительной ткани с марфаноидным фенотипом (гипермобильность суставов, арахнодактилия, астеническое телосложение).
Таблица 248
Диагностические признаки дисплазии соединительной ткани, выявляемые при осмотре
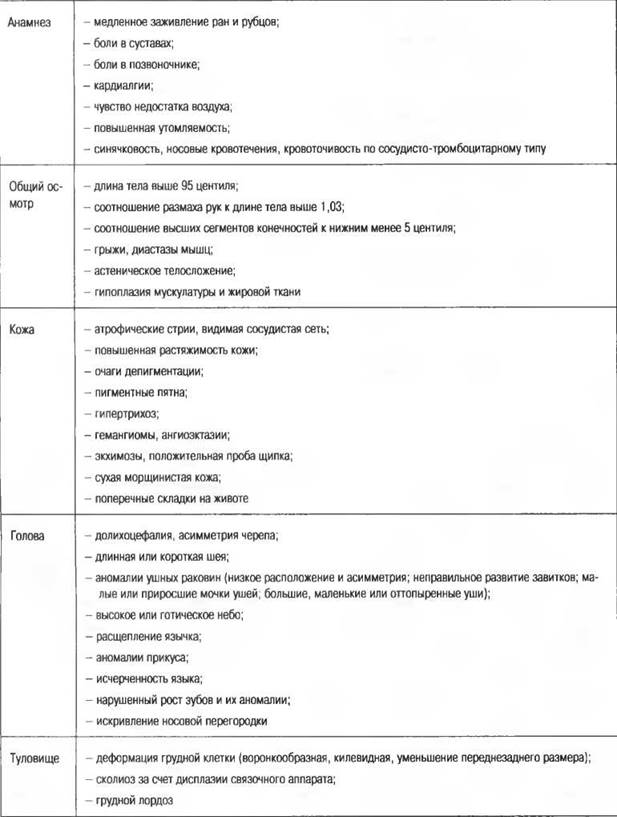
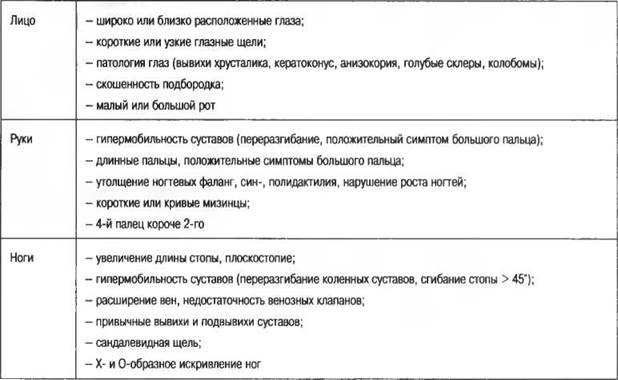
Каждый признак оценивают от 0 до 3 баллов в зависимости от выраженности. Дети с суммой баллов более 30 имеют диагностически значимый комплекс признаков ДСТ.
Дифференциальная диагностика с другими видами ДСТ. Клинически дифференцированные и недифференцированные формы не всегда можно четко разграничить, зачастую диагноз формулируют лишь при количественном подсчете признаков. Как правило, сумма баллов более 50 позволяет думать о дифференцированной ДСТ.
В нашей клинике по результатам обследования группы детей с клинически значимой суммой признаков НДСТ в 50% случаев была выявлена гипоплазия С1, в 43% — нестабильность шейного отдела позвоночника, в 36% — подвывих межпозвонкового сочленения С1С2. По результатам УЗИ-обследования в 47% выявлена деформация и(или) гиперэхогенность стенок желчного пузыря.
С высокой частотой регистрировались изменения при ЭхоКГ — в 76% выявлялись пролапсы одного или двух клапанов сердца (как правило, с вовлечением митрального), в 48% — дополнительные хорды в полости левого желудочка, в 10% — незаращение овального окна. Нейросонографические изменения в виде расширения тел одного или обоих боковых желудочков головного мозга зарегистрированы в 38% случаев.
Диета, богатая микроэлементами; лечебная физкультура, массаж, мануальная терапия; витаминно-минеральные (Юникап, Супрадин, Дуовит, Олиговит, Компливит), аминокислотные комплексы, препараты кальция (Кальций-03-Никомед, Кальцимакс), хондроитинсульфат внутрь и местно, трофическая терапия (см. лечение синдрома Элерса—Данлоса). Рекомендуется курсовое назначение витаминов Е, С, В6 в лечебных дозах, препаратов полиненасыщенных жирных кислот (омега-3, супрема ойл, азеликапс), калия (панангин), АТФ, рибоксина. Терапия зависит от ведущих клинических проявлений со стороны систем органов.
Прогноз благоприятный, с возрастом проявления уменьшаются.