
Наследственные болезни обмена аминокислот занимают особое место в огромном спектре генетически обусловленной патологии детского возраста. Большинство наследственных болезней обмена аминокислот после более или менее продолжительного бессимптомного периода почти неизменно приводят к тяжелым нарушениям психомоторного, а нередко и физического развития детей. Ведущая роль в диагностике наследственных аминоацидопатий принадлежит весьма сложным биохимическим и энзиматическим методам исследования, доступным отдельным специализированным центрам. Специальному лабораторному обследованию подлежат дети, в клинической картине которых на первый план выступают:
— сочетание умственной отсталости с патологией зрения;
— сочетание умственной отсталости с судорожным синдромом;
— наличие измененного запаха или цвета мочи;
— сочетание поражения печени и центральной нервной системы;
— сочетание умственной отсталости с поражением кожи.
В настоящее время выделяют 4 типа аномалий обмена аминокислот:
1. Наследственные нарушения обмена аминокислот, сопровождающиеся повышением их концентрации в крови и моче (фенилкетонурия и ее варианты, гистидинемия, триптофанурия, гиперлизинемия, гипертирозинемия и др.). У больных детей при обследовании обнаруживают увеличение содержания аминокислоты в крови и моче.
2. Наследственные нарушения обмена аминокислот, сопровождающиеся повышением их выделения с мочой без изменения содержания в крови (гомоцистинурия, цистатионинурия и др.). В этой группе заболеваний вследствие нарушения обратного всасывания в почках не происходит значительного увеличения в сыворотке крови концентрации аминокислот, метаболизм которых блокирован.
3. Наследственные нарушения систем транспорта аминокислот. К этой группе относят заболевания, развитие которых обусловлено снижением реабсорбции определенных аминокислот в почках и кишечнике (цистинурия, гиперглицинурия и др.).
4. Вторичные гипераминоацидурии, возникающие чаще всего как результат вторичных тубулярных нарушений.
Приводим характеристику некоторых из аминоацидопатий.
Наследственное заболевание, связанное с нарушением аминокислотного метаболизма и приводящее к поражению главным образом ЦНС. Классическая фенилкетонурия была описана А. Феллингом в 1934 г. Частота ФКУ среди новорожденных от 1:4560 (Ирландия) до 1:100 000 (Япония). В северных европейских странах частота ФКУ — 1:10 000, в России — 1:8-10 000 новорожденных. Болезнь почти не встречается среди евреев-ашкенази и негров.
Заболевание диагностируют почти одинаково часто у девочек и мальчиков, но у девочек несколько чаще. Больные дети нередко рождаются от здоровых родителей, которые являются гетерозиготными носителями мутантного гена. Родственные браки резко повышают возможность появления больного ребенка, гомозиготного по мутации в гене ФКУ.
Фенилкетонурия I — (классификация дана по McKusick, 1988) — это заболевание с аутосомно-рецессивным типом наследования, вызванное мутациями гена РАН, локализующегося в длинном плече 12-й хромосомы (12q24.1). В основе болезни лежит дефицит фермента фенилаланин-4-гидроксилаза, обеспечивающего превращение фенилаланина в тирозин (рис. 144).
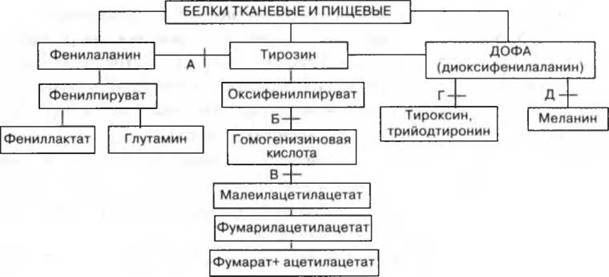
Рис. 144. Схема метаболизма фенилаланина и тирозина (по Харрису).
А - фенилкетонурия классическая (I); Б -тирозиноз (недостаточность оксидазы параоксифенил- пировиноградной кислоты); В — алкаптонурия (недостаточность оксидазы гомогентизиновой кислоты); Г - кретинизм (недостаточность дегалогеназы); Д-альбинизм (недостаток тирозиназы).
В результате метаболического блока происходит значительное накопление в тканях и жидкостях организма больного фенилаланина и таких его производных, как фенилпировиноградная, фенилмолочная, фенилуксусная кислоты, фенилэтиламин, фенилацетилглютамин и др.
По мнению различных авторов, в патогенезе ФКУ имеют значение следующие обстоятельства: прямое токсическое действие на центральную нервную систему фенилаланина и его дериватов, нарушения в обмене белков, липо- и гликопротеидов, расстройства транспорта аминокислот, нарушения метаболизма гормонов, а также перинатальные факторы. В последнее время все большее значение в патогенезе ФКУ придают нарушениям обмена моноаминовых нейромедиаторов (катехоламинов и серотонина). Определенное значение в генезе церебральных расстройств могут играть нарушения функции печени. У больных ФКУ не выявляют клинических признаков гипотиреоза, однако некоторые морфологические изменения в мозге (нарушения миелинизации) напоминают таковые при тиреоидной недостаточности (тиреоидные гормоны являются производными тирозина).
Фенилкетонурия II была описана И. Смитом в 1974 г. Заболевание наследуют по аутосомно-рецессивному типу. Генный дефект локализуется в коротком плече 4-й хромосомы, участке 4р15.3 | Brown R., Dahl Н., 1987].
Частота заболевания составляет 1:100 000 новорожденных. При этом состоянии в 1975 г. был обнаружен дефицит дигидроптеридинредуктазы.
В результате недостаточности дигидроптеридинредуктазы нарушается восстановление активной формы тетрагидробиоптерина, участвующего в качестве кофактора в гидроксилировании фенилаланина, тирозина и триптофана. Вследствие этого образуются метаболические блоки на путях превращения фенилаланина в тирозин, а также образования предшественников нейромедиаторов катехоламинового и серотонинового рядов. Существенным для патогенеза заболевания является снижение уровня фолатов в сыворотке крови, эритроцитах, спинномозговой жидкости. Это объясняется тесной взаимосвязью обмена фолатов и биоптерина.
Фенилкетонурия III. Этот вариант болезни был описан впервые С. Кауфманом и соавт. в 1978 г. Заболевание наследуется по аутосомно-рецес- сивному типу и связано с недостаточностью 6-пирувоилтетрагидропте- ринсинтазы, участвующей в процессе синтеза тетрагидробиоптерина из дигидронеоптерин трифосфата. Ключевую роль в патогенезе играет дефицит тетрагидробиоптерина. Частота болезни составляет 1:30 000 новорожденных. В последние годы стали известны другие формы атипичной ФКУ, связанные с дефицитом тетрагидробиоптерина.
При рождении и в первые недели жизни большинство детей выглядят совершенно нормально. Симптомы болезни появляются обычно в возрасте 2-6 мес в виде вялости, отсутствия интереса к окружающему, иногда отмечают повышенную раздражительность, беспокойство, рвоту, экзематозные изменения кожи, судороги. Отставание в развитии ребенка выявляют во втором полугодии жизни. Отчетливо формируется задержка статикомоторного и психоречевого развития. Приблизительно у 60% больных отмечают идиотию и только у менее чем 10% имеется слабовыраженная степень олигофрении. Описаны отдельные больные с нормальным интеллектом, что, возможно, связано с генетической и клинической неоднородностью аномалий обмена фенилаланина.
Физическое развитие нарушено в меньшей степени, рост обычно нормальный, но может быть и снижен. Отмечают некоторое уменьшение размеров черепа, позднее прорезывание зубов, иногда аномалии скелета и внутренних органов. Дети с запозданием начинают сидеть, ходить. В дальнейшем поза больного и походка очень своеобразны. Такие дети стоят, широко расставив ноги, согнутые в коленях и тазобедренных суставах, опустив плечи и голову. При ходьбе делают маленькие шаги и покачиваются. Больные сидят обычно в «положении портного» — поджав ноги, что связано с мышечной гипертонией.
У большинства больных детей светлые волосы, голубые глаза, кожа почти полностью лишена пигмента. Характерен «мышиный» запах, который объясняется выделением с мочой фенилацетата. У части больных бывают эпилептические припадки, которые с возрастом исчезают. Электроэнцефалограмма в таких случаях имеет типичные пики. Наблюдают и другие неврологические расстройства: атаксию, гиперкинезы, тремор, мышечные судороги и дрожание. Сухожильные рефлексы, как правило, повышены, иногда отмечают положительный симптом Бабинского. Дермографизм резко усилен, выражены потливость и акроцианоз.
Изменения кожи объясняют повышенной чувствительностью к солнечным лучам и травмам. Нередко отмечают тяжелую экзему, дерматит, иногда папулезную сыпь. Нарушения функции внутренних органов не типичны, если нет врожденных пороков. Артериальное давление часто снижено. У многих больных нарушена деятельность сфинктеров, отмечают тенденцию к запору.
Выявлена определенная зависимость между степенью активности фермента и особенностями клинической картины заболевания. Так, при полном отсутствии ферментативной активности у больных обнаруживают черты типичной (классической) формы ФКУ. При частичном снижении активности фермента клинические проявления полиморфны, что выражается разной степенью задержки развития, церебральных повреждений и разной переносимостью фенилаланина пищи. В эту группу входят также пациенты без каких-либо существенных неврологических расстройств, и их состояние расценивают как гиперфенилаланинемию без ФКУ (остаточная активность фермента при этом обычно более 10%).
В клинической картине ФКУ II преобладает тяжелая умственная отсталость, судороги, признаки повышенной возбудимости, сухожильная гиперрефлексия, мышечная дистония, спастический тетрапарез. Течение болезни прогрессирующее и нередко приводит к смерти в возрасте 2-3 лет.
Клиническая картина ФКУ IIIнапоминает ФКУ II и включает тяжелую умственную отсталость, микроцефалию, спастический тетрапарез.
Основывают на характерной клинической картине, повышении уровней фенилаланина и его производных в крови, спинномозговой жидкости и моче. Наиболее простой и доступной пробой на ФКУ является качественное определение фенилпировиноградной кислоты в моче — реакция Феллинга. К 2-5 мл свежей мочи добавляют 0,5-1 мл 10% раствора хлорида железа и несколько капель 5% раствора хлористоводородной кислоты. Пробу считают положительной при выявлении зеленого окрашивания. Следует помнить, что проба иногда может быть положительной и у здоровых детей в возрасте до 5 нед, а также при некоторых других заболеваниях (гистидинемия, алкаптонурия, тирозиноз и др.).
Подтверждение диагноза ФКУ энзиматическим исследованием затруднено, так как фенилаланин-4-гидроксилаза в основном содержится в гепа- тоцитах. Ее активность при классической ФКУ не превышает 1%.
В настоящее время разработаны и внедряются молекулярно-генетические методы диагностики генного дефекта при ФКУ. Объектом исследования служат лимфоциты, амниоциты или клетки хориона. Метод позволяет осуществлять выявление гетерозиготного носительства и пренатальную диагностику.
В последние годы в нашей стране развертывается внедрение массового скрининга новорожденных на ФКУ. Кровь на обследование на ФКУ у новорожденных берут только на 4-5-й день жизни у доношенного ребенка и на 7-й день — у недоношенного. Для исследования используют капиллярную кровь, забор ее осуществляют через 1 ч после кормления. Каплей крови пропитывают специальный бумажный бланк, который в последующем подвергается исследованию в лаборатории медико-генетического центра. При концентрации фенилаланина в образце крови более 2,2 мг% ребенка вызывают в Центр для осмотра и проведения повторного анализа крови.
Иногда первый анализ крови на содержание фенилаланина не выявляет высоких показателей, но несколько превышает норму (4-5 мг%). В этих случаях необходим неоднократный контроль за уровнем фенилаланина в крови в течение первого месяца жизни. В крови больного ребенка содержание фенилаланина достигает 20-30 мг%, а иногда и выше (коэффициент перевода мг/100 мл в мкмоль/л — 60,5; обратно — 0,0165).
Профилактика тяжелых последствий ФКУ возможна при условии ранней диагностики и своевременно организованной последовательной диетотерапии (с первых дней жизни), которая является в настоящее время единственным методом лечения данной патологии. Специфическую диету при ФКУ проводят длительно (не менее 10 лет).
Рацион больного ребенка строят по принципу резкого ограничения фенилаланина, содержащегося в пище. С этой целью исключают из диеты продукты с высоким содержанием белка (мясо, рыба, колбасы, яйца, творог, хлебобулочные изделия, крупы, бобовые, орехи, шоколад и др.). Молоко, овощи, фрукты вводят в диету на основании подсчета содержащегося в них фенилаланина (известно, что 1 г белка содержит приблизительно 50 мг фенилаланина).
Так как фенилаланин является незаменимой аминокислотой, минимальная потребность в ней должна быть удовлетворена для обеспечения нормального роста и развития ребенка. Допустимое суточное количество фенилаланина на первом году колеблется от 60 мг/кг массы тела (с первых дней до 2 мес) до 45-40 мг/кг массы тела (от 6 мес до 1 года).
В качестве основного источника белка в лечебном рационе детей с ФКУ широко используют специализированные продукты отечественного и зарубежного производства — гидролизаты белка или смеси аминокислот, частично или полностью лишенные фенилаланина. Для больных детей первого года жизни предназначены: «Афенилак» (Россия), «Лофеналак» (США), «Аналог-ХР» (Англия). Эти лечебные продукты приближены по составу к грудному молоку, сбалансированы по всем пищевым компонентам. Продукты для детей старше 1 года: «Тетрафен» (Россия), «Фенил-фри» (США), «Максамаид-ХР», «Максамум-ХР» (Англия) содержат белковый компонент, минеральные вещества, витамины, иногда углеводы. Смесь «Максамум-ХР» рекомендуют для детей старше 6-8 лет, а также для беременных женщин, больных ФКУ.
Питание больным ФКУ детям назначают в зависимости от возраста и массы тела ребенка. При определении необходимого химического состава суточного рациона ребенка ориентируются на физиологические возрастные потребности детей в пищевых ингредиентах и калориях.
Белок за счет естественных продуктов в диете рассчитывают исходя из допустимых суточных количеств фенилаланина. При этом он составляет в рационе 20-22% от возрастной физиологической нормы белка. Недостающее количество белка восполняют за счет одного из указанных выше специализированных продуктов.
Главным источником жиров для больных ФКУ является растительное, сливочное, топленое масло. Содержание жира в диете больных должно находиться в пределах, обеспечивающих 30-35% общей калорийности пищи.
Углеводный компонент диеты корригируют включением в рацион ребенка различных овощей, фруктов, соков, сахара, а также крахмалсодержащих продуктов. Общее количество углеводов в рационе больного должно обеспечивать 50-60% общей калорийности.
Основным источником минеральных веществ и витаминов являются специальные лечебные продукты.
Смеси аминокислот или гидролизаты белка вводят в рацион ребенка постепенно. Начальные дозы составляют 1/3— 1/5 от суточного количества препарата. В течение первой недели количество гидролизата белка повышают и доводят до полной дозы. Одновременно в рационе уменьшают долю белка естественных продуктов. Детям первого года жизни гидролизат белка более рационально добавлять в каждый прием пищи. Детям в возрасте старше 1 года его дают два раза в день — утром и в полдник с различными соками или сладким чаем.
Специфический вкус и запах указанных продуктов может приводить к снижению аппетита у детей, появлению тошноты, рвоты, а у отдельных детей — к отказу от пищи и диспепсии. В этих случаях, а также в остром периоде интеркуррентных заболеваний рекомендуют уменьшить дозу или полностью исключить смесь из диеты на 1-3 дня.
Рацион ребенка на первом году жизни расширяют, назначая с 3 мес фруктовые и ягодные соки, с 3,5 мес вводят фруктовое пюре. В 4-4,5 мес вводят первый прикорм в виде овощного пюре или плодоовощных консервов без добавления молока. В 5 мес дети начинают получать кашу из протертого саго или безбелковой крупки и кисели. С 6-7 мес в питание ребенка вводят муссы, которые готовят с использованием амилопектинового набухающего крахмала и фруктового сока.
Набор продуктов, характер блюд для детей после 1 года значительно отличаются от диеты здоровых детей. В рационе преобладают овощи и фрукты. Используются специальные безбелковые продукты: безбелковые макаронные изделия, саго, крупка сагозаменителя, безбелковый хлеб и кондитерские изделия (кекс), специальные безбелковые крупы, крахмал кукурузный, крахмал набухающий амилопектиновый. Возможно использование растительного маргарина, сметаны. Из сладостей, кроме сахара, разрешают мед, варенье, джем.
Диетическое лечение больных ФКУ детей следует проводить под строгим контролем содержания фенилаланина в сыворотке крови. Этот показатель является главным критерием оценки эффективности лечения и должен находиться в средних пределах 3-6 мг%. В тех случаях, когда уровень фенилаланина в сыворотке крови падает ниже 2 мг% или превышает 8 мг%, необходимо проводить соответствующую коррекцию белка в рационе больного.
Контрольные исследования содержания фенилаланина в сыворотке крови проводят в начале лечения — один раз в неделю, по достижении рекомендуемых показателей — ежемесячно в течение всего первого года жизни. У детей старше одного года при стабильных показателях исследования по определению уровня фенилаланина можно проводить один раз в 2-3 мес.
Отмену диетического лечения следует начинать не ранее десятилетнего возраста. Расширение лечебного рациона проводят постепенно. Полную отмену гидролизата белка осуществляют обычно в течение 5-6 нед. Концентрация фенилаланина в сыворотке крови после отмены не должна превышать 16 мг%.
Все больные ФКУ дети должны находиться под постоянным наблюдением педиатра и психоневролога для осуществления строгого контроля за умственным и физическим развитием ребенка.
В комплекс лечебно-оздоровительных мероприятий, направленных на оптимальное развитие детей с ФКУ, входит медикаментозное лечение (препараты кальция, фосфора, железа; витаминотерапия, особенно группы В; препараты промедиаторного действия — наком, мадопар в сочетании с ноотропилом; ноотропные средства — церебролизин, аминалон, гаммалон, энцефабол; препараты, улучшающие тканевый обмен — АТФ, фосфаден, рибоксин, цитохром С; препараты, усиливающие сосудистую микроциркуляцию — трентал, теоникол); лечебная физкультура (общий массаж, лечебная гимнастика); специализированные педагогические мероприятия.
Для девочек, больных ФКУ, вопрос о продолжительности диетотерапии и ее расширении имеют особое значение, так как в дальнейшем, при желании иметь ребенка, им рекомендуют соблюдать элементную диету до наступления беременности и в течение всей беременности. Это значительно снижает риск рождения неполноценного ребенка у матери, больной ФКУ.
Прогноз в отношении умственного развития во многом зависит от сроков начала лечения и медико-педагогической реабилитации. При ФКУ II и III типа диетическое лечение оказывается неэффективным.
Описана X. Гадими и соавт. в 1961 г. В основе заболевания лежат нарушения метаболизма гистидина (для детей раннего возраста он является незаменимой аминокислотой) в результате дефицита фермента гисти- дазы (дезаминаза L-гистидина). Энзим гистидаза катализирует первую ступень катаболизма гистидина, переводя его в уроканиновую кислоту. Фермент в организме находится в основном в печени и в роговом слое кожи. Тип наследования — аутосомно-рецессивный. Частота этой патологии колеблется от 1 : 10 000 до 1: 110 000.
Вследствие недостаточности или отсутствия фермента происходит накопление гистидина и его производных (имидазолпировиноградная, имидазолуксусная, имидазолмолочная кислоты), что приводит к токсическому воздействию на ЦНС.
Выделяют следующие генетические варианты гистидинемии: с дефицитом фермента в печени и коже (типичная форма); с дефицитом фермента в печени, но нормальной его активностью в коже, при этом сохраненная активность гистидазы может частично компенсировать дефект на уровне печени; промежуточная форма с неполным блоком, вызванным снижением активности гистидазы в результате мутации гена-регулятора или изменения строения энзима, что делает его менее активным; сочетание с гипераланине- мией как следствие двойного дефекта гистидазы и фермента, участвующего в обмене аланина; гистидинемия, наследуемая по аутосомно-доминантно- му типу.
Сроки манифестации заболевания различны: от первых дней жизни до 16-летнего возраста. Гистидинемия отличается большой вариабельностью клинических проявлений — от тяжелой умственной отсталости, выраженной неврологической симптоматики до полного отсутствия симптомов. Среди первых признаков заболевания отмечают нарушения раннего развития, появление судорог, потерю навыков и интереса к окружающему. Интеллектуальное развитие детей с гистидинемией варьирует от нормального (примерно у половины) до тяжелой умственной отсталости. Из особенностей психики отмечают эмоциональную лабильность, агрессивность, нарушения поведения и внимания. Нарушения речи — один из наиболее частых симптомов заболевания — встречается у половины больных, в том числе у детей с нормальным интеллектом. Обращают на себя внимание особенности пигментного обмена: русые волосы и голубые глаза у детей с гистидинемией встречаются в 2 раза чаще, чем темные. Последний признак клинически напоминает фенилкетонурию, с которой следует проводить дифференциальный диагноз.
Базируют на повышенном уровне гистидина в сыворотке крови (концентрация его в норме у детей первого месяца жизни 0,98 мг/100 мл, в возрасте 2-6 мес — 1,49-2,12 мг/100 мл). Диагноз подтверждают путем проведения пероральной нагрузки гистидином из расчета 100 мг хлорида L-гистидина на 1 кг массы тела ребенка. Гистидин дают утром натощак в смеси с фруктовым соком. Уровень гистидина в крови определяют до нагрузки, затем через 1, 2, 4, 6 и 24 ч после нее, в суточной моче — до и после нагрузки. Иногда исследуют активность гистидазы в роговом слое кожи или в пунктате печени. Для пренатальной диагностики болезни предложено определение активности гистидазы в культуре клеток амниотической жидкости.
Ограничение поступления с пищей гистидина и назначение диеты, наиболее адекватной особенностям патологического процесса. Минимальная потребность детей в этой аминокислоте составляет 16-34 мг/кг массы в сутки.
Наилучшим продуктом для вскармливания детей, больных гистидине- мией, на первом году жизни является женское молоко. Могут быть также использованы адаптированные смеси, кобылье и соевое молоко. Дополнительно в рацион в те же сроки, что и у здоровых детей, вводят соки и фруктовое пюре. В качестве первого прикорма рекомендуют овощное пюре. Во втором полугодии животные продукты следует давать в ограниченных количествах, в пределах возможного содержания гистидина в диете, о чем судят на основании биохимического контроля за его уровнем в крови и моче.
Из суточного рациона следует исключить или использовать в небольшом количестве продукты, богатые гистидином (говядина, куриное мясо, яйца, молоко коровье, творог, сыр, горох, ячмень, рожь, мука пшеничная, рис).
Диетотерапия весьма эффективна в терапии судорожного синдрома, однако низка эффективность профилактики и лечения таким образом интеллектуальных и речевых расстройств.
Медикаментозное лечение носит симптоматический характер.
Среди заболеваний, обусловленных нарушениями обмена триптофана, выделяют синдромы, связанные с дефектами транспорта триптофана на уровне клетки, дефектами ряда энзимов, катализирующих процессы превращения триптофана в никотиновую кислоту и состояния, обусловленные повышенной потребностью в пиридоксине (ряд превращений триптофана катализируют ферменты, кофактором которых служит пири- доксаль-5-фосфат).
Общими для этой группы генетически детерминированных расстройств являются психоневрологические нарушения и кожные поражения. В отличие от других наследственных аминоацидопатий при этом не обнаруживают грубых нарушений развития и тяжелой инвалидизации.
Это состояние было описано Д. Бароном и соавт. в 1956 г. Возникает вследствие нарушения активного транспорта триптофана в клетках слизистой оболочки кишечника и проксимальных отделов канальцев почек. Тип наследования — аутосомно-рецессивный. Частота заболевания, по данным массового скрининга, составляет 1:14 200, однако не у всех пробандов развиваются клинические проявления.
Патогенез. В патогенезе заболевания существенную роль играют нарушения всасывания таких аминокислот, как триптофан, лизин, метионин, глицин. Поражения кожи развиваются по типу пеллагроподобного дерматита, фотодерматоза. Неврологические нарушения: спонтанный нистагм, интенционный тремор, пирамидная симптоматика, мозжечковая атаксия.
Лабораторные данные: повышена экскреция индоловых соединений, генерализованная гипераминоацидурия, отсутствие триптофана в моче.
Лечение состоит в ограничении белка, обогащении диеты фруктами, введении никотинамида, пиридоксина и других витаминов группы В, предохранении кожи от воздействия солнечных лучей.
Развивается в результате повышенной ферментативной активности триптофанпирролазы. Тип наследования аутосомно-рецессивный. Характеризуется экземой, уртикариями, бронхиальной астмой, психоневрологическими нарушениями в виде повышенной возбудимости, судорожного синдрома, особенностей поведения.
Лабораторно: обнаруживают положительный триптофановый тест (повышенная экскреция с мочой кинуренина, кинуреновой, ксантуреновой кислот).
Для лечения наследственной пиридоксинзависимой ксантуренурии (синдром Кнаппа—Комровера) с успехом используют высокие дозы витамина В6 — не менее 60 мг/сут (до 80-120 мг/сут). Применение пиридоксина для лечения наследственной пиридоксинрезистентной ксантуренурии безуспешно. В то же время прием высоких доз никотинамида (50 мг/сут) оказывает хорошее влияние на клинические проявления этого заболевания.
Заболевание описано в 1959 г. Г. Харрисом. Первичным биохимическим дефектом является недостаточность фермента — а-цистатионазы, который блокирует расщепление цистатионина на цистеин и гомосерин. Наследуется по аутосомно-рецессивному типу. Мутантный ген локализован на хромосоме 16.
Клиника. По клинической картине цистатионинурия имеет большое сходство с фенилкетонурией. У больных выделяется большое количество цистатионина с мочой, его экскреция возрастает после нагрузки метионином. Метаболические нарушения характеризуются гиперцистатионине- мией.
Лечение. При лечении цистатионинурии из диеты исключают продукты, богатые метионином. Вводят большие дозы пиридоксина (40-80 мг в сутки), который может способствовать восстановлению активности цис- татионазы.
Заболевание обусловлено нарушением обмена серосодержащей аминокислоты — метионина. Первичный биохимический дефект — недостаточность фермента р-цистатионинсинтетазы, в результате чего в организме накапливаются повышенные количества гомоцистина. Заболевание было описано в 1962 г. Н. Карсоном. Патология встречается с частотой 1:50 000-1:250 000. Ген гомоцистинурии локализован на длинном плече 21-й хромосомы (21q21-q22.1). Заболевание наследуется по аутосомно-рецессивному типу.
Среди типичных симптомов гомоцистинурии отмечают задержку умственного развития, поражение органа зрения (подвывих хрусталика, катаракта, глаукома, миопия высоких степеней), нерезко выраженные изменения скелета. Все это заставляет проводить дифференциальный диагноз с синдромом Марфана. Диагноз устанавливают на основании идентификации в моче гомоцистина. Концентрация гомоцистина также может повышаться после нагрузки метионином, промежуточным продуктом обмена которого в норме является гомоцистин.
Выбор метода лечения зависит от формы гомоцистинурии. При пири- доксинзависимой гомоцистинурии фермент цистатионинсинтазу удается активизировать большими дозами витамина В6 (от 50 до 500 мг в сутки), в результате чего метаболизм метионина нормализуется и дополнительной коррекции питания не требуется. Ребенок может получать диету соответственно его возрасту.
При пиридоксинрезистентной гомоцистинурии витамин В6 оказывается неэффективным. В таких случаях проводят диетотерапию, которая сводится к ограничению содержания метионина в пище путем назначения малобелкового питания, состоящего из продуктов, бедных этой аминокислотой. В суточном рационе разрешают такое количество метионина, которое соответствует измененному метаболизму при данной патологии (от 29 до 45 мг/кг массы тела).
Заболевание обусловлено нарушением функции проксимальных отделов почечных канальцев и характеризуется повышенной экскрецией с мочой цистина, а также аминокислот — лизина, аргинина и орнитина, имеющих общий с цистином путь реабсорбции в почечных канальцах. Наследственная передача осуществляется по аутосомно-рецессивному типу, но, по всей вероятности, имеется, по крайней мере, 3 аллельных гена, способных обусловить развитие цистинурии с последующим образованием мочевых камней. Для диагностики цистинурии имеет значение положительная реакция мочи больных с цианиднитропруссидом.
Лечение предусматривает назначение диеты, не содержащей метионина, а также средств, ощелачивающих мочу (минеральные воды), во избежание выпадения кристаллов цистина и последующего развития мочевых камней. Для профилактики камнеобразования может быть использована смесь Олбрайта (цитрат калия, лимонная кислота, вода), применение D-пеницилламина, который трансформирует цистин в хорошо растворимый дисульфид. Может быть апробирована «картофельная диета», содержащая мало метионина (картофель в разных видах, овощные вегетарианские супы, винегреты, фрукты, зефир, сливочное масло).
Лейциноз (болезнь мочи с запахом кленового сиропа). Первое описание этого состояния сделали Дж. Менкес и соавт. в 1954 г. Первичный биохимический дефект заключается в отсутствии или резком снижении активности комплексной энзимной системы, обеспечивающей декар- боксилирование трех аминокислот — валина, лейцина, изолейцина. Частота заболевания варьирует от 1:120 000 до 1:300 000. Тип наследования аутосомно-рецессивный. Болезнь проявляется в первые дни после рождения. Известно четыре варианта заболевания: классический, интермит- тирующий, промежуточный, тиаминзависимый.
Наиболее частыми симптомами заболевания являются отказ ребенка от груди, повышенная возбудимость, резкий крик, неритмичное дыхание, приступообразный цианоз, мышечная гипо- и гипертония, судороги. Развиваются признаки задержки развития, угнетения центральной нервной системы, возможны коматозные состояния. Заболевание протекает очень тяжело и нередко ведет к гибели детей.
Характерными диагностическими признаками служат запах мочи, напоминающий кленовый сироп, пивную закваску, мясной суп или карамелизированный сахар (он связан с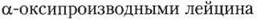 и изолейцина) и обнаружение в моче аминокислот с разветвленной цепью, присутствие которых обнаруживают положительным тестом с хлорным железом.
Диагноз устанавливают при выявлении характерных изменений спектра аминокислот и органических кислот в биологических жидкостях и подтверждают обнаружением дефекта дегидрогеназы кетокислот в лейкоцитах. С целью пренатальной диагностики используют энзиматическое исследование амниоцитов и клеток хориона.
Для лечения пытаются применять смеси аминокислот и белковые гидролизаты, синтетические диеты с целью уменьшить поступление аминокислот с разветвленной цепью. Для купирования коматозного состояния используют заменное переливание крови, перитонеальный диализ.
Тиаминзависимая форма поддается лечению витамином В, доза которого составляет 10 мг/сут и выше.
Алкаптонурия (гомогентизинурия). Сущность блокады метаболизма при алкаптонурии состоит в недостатке оксидазы гомогентизиновой кислоты, в нормальных условиях способствующей переходу этой кислоты в малеилацетоуксусную. Наследуется заболевание по аутосомно-рецес- сивному типу.
Клинически оно характеризуется тремя симптомами: потемнением мочи (особенно при стоянии ее на воздухе и прибавлении щелочи), пигментацией хрящей и соединительной ткани (ушные раковины, склеры, кожа носа, рук, шеи), артропатией. Суставные симптомы, определяющие тяжесть заболевания, развиваются после 30-40 лет.
Диагноз устанавливают при обнаружении гомогентизиновой кислоты в моче.
Лечение симптоматическое. Употребление большого количества витамина С может частично предупредить появление гомогентизиновой кислоты в моче.
Наследственное заболевание, связанное с нарушением обмена цистина и проявляющееся в виде тяжелого поражения внутренних органов, главным образом почек. Частота его составляет 1:600 000. Наследуется по аутосомно-рецессивному типу. Патогенез цистиноза окончательно не выяснен. Возможно, существует блок на пути превращения цистина в цистин-дисульфоксид или цистин-сульфиновую кислоту. Отложение цистина в различных органах нарушает их функцию.
Клинические проявления заболевания обычно можно обнаружить к концу первого года жизни. У ребенка ухудшается аппетит, отмечаются рвота, запоры, полидипсия, частое мочеиспускание. Характерны подъемы температуры тела без видимой причины. Повторная рвота в сочетании с полиурией может привести к резкому обезвоживанию.
Одним из типичных проявлений заболевания является прогрессирующее отставание в росте вплоть до развития выраженной формы нанизма. Постепенно присоединяются сходные с рахитом изменения в костях: лобные и теменные бугры, деформация грудной клетки и конечностей, «четки» и «браслетки». Иногда увеличивается печень и селезенка. У многих больных отмечается резко выраженная мышечная слабость, гипотония. У некоторых детей наблюдается светобоязнь; при осмотре обнаруживают конъюнктивит.
Диагноз цистиноза основывают на клинических и лабораторных данных. Лабораторные исследования выявляют гипераминоацидурию, фосфатурию, глюкозурию, кальцийурию. Выделение цистина с мочой может находиться в пределах нормы, что не исключает цистиноза.
Прижизненное исследование цистиновых кристаллов возможно с помощью биопсии конъюнктивы (место частого скопления кристаллов), почек или пункции лимфоузла с последующей электронной микроскопией. Существует удобный метод для доказательства присутствия цистиновых кристаллов в роговице — исследование роговой оболочки с применением щелевой лампы.
Лечение цистиноза разработано недостаточно. Применяют большие дозы витамина D с учетом индивидуальной чувствительности к препарату (от 15 000 до 100 000 ME в сутки), что препятствует прогрессированию рахитических изменений в костях, уменьшает аминоацидурию и глюкозурию.
Показано назначение неробола по 0,1 мг на 1 кг массы тела в сутки или ретаболил по 1 мг на 1 кг массы тела внутримышечно 1 раз в 3-4 нед курсами по 2,5-3 мес с обязательным 2-месячным перерывом. Борьбу с ацидозом проводят щелочной диетой, введением цитратных смесей. В последние годы в лечении цистиноза используется пеницилламин (диметилцистеин), с которым цистин образует соединение, хорошо растворимое в воде. Учитывая высокую токсичность препарата, следует применять его с большой осторожностью.
Заболевание характеризуется неуклонным прогрессированием, и смерть наступает в первые годы жизни на фоне резко выраженной почечной недостаточности.