
Гемостаз — функциональная система организма, обеспечивающая, с одной стороны, остановку и предупреждение кровотечений при нарушении целостности сосудистой стенки, а с другой — сохранение жидкого состояния циркулирующей и депонированной крови. Кроме того, среди задач системы гемостаза выделяют регуляцию транскапиллярного обмена, резистентности и проницаемости сосудистой стенки, а также влияние на состояние репаративных процессов. В выполнении двух противоположных задач (тромбирование в месте повреждения сосуда и предупреждение тромбообразования в системном кровотоке) участвуют 3 звена — сосудистое, тромбоцитарное и плазменное, каждое из которых имеет элементы системы, способствующие образованию сгустка (коагулянты, точнее - прокоагулянты) и препятствующие этому процессу (антисвертывающие и фибринолитические факторы). При этом поддержание нормальной целостности и проницаемости сосудистой стенки (как в месте повреждения сосуда, так и в предупреждении тромбообразования) обеспечивается тесной взаимосвязью про- и антикоагулянтной, про- и антифибринолитической активности сосудистого, тромбоцитарного и плазменного звеньев.
На рис. 106, 107 представлены основные узлы взаимодействия свертывающей, антисвертывающей и фибринолитической (плазминовой) систем в плазменном звене гемостаза. Для лучшего усвоения изложенного в данном разделе материала полезно по учебникам физиологии и патофизиологии освежить свои знания о гемостатических механизмах.
Современный этап развития гемостазиологии характеризуется:
1. Интенсивным изучением интимных механизмов взаимодействия коагуляционного, тромбоцитарного и сосудистого компонентов системы гемостаза. Прежде всего имеется в виду тот факт, что тромбоциты несут клеточный пул про- и антикоагулянтов, роль которых не вполне ясна.
2. Центральной фигурой гемостаза, как ауторегулируемого процесса, является тромбоцит, осуществляющий взаимосвязь эндотелия сосудов с плазменными белками, клетками крови и выполняющий ряд негемостатических функций: регуляцию тканевого роста, ангиогенеза, пролиферации астроглии и других. Имеется также точка зрения о ведущей роли эндотелиоцитов в поддержании гомеостатического баланса гемостаза.
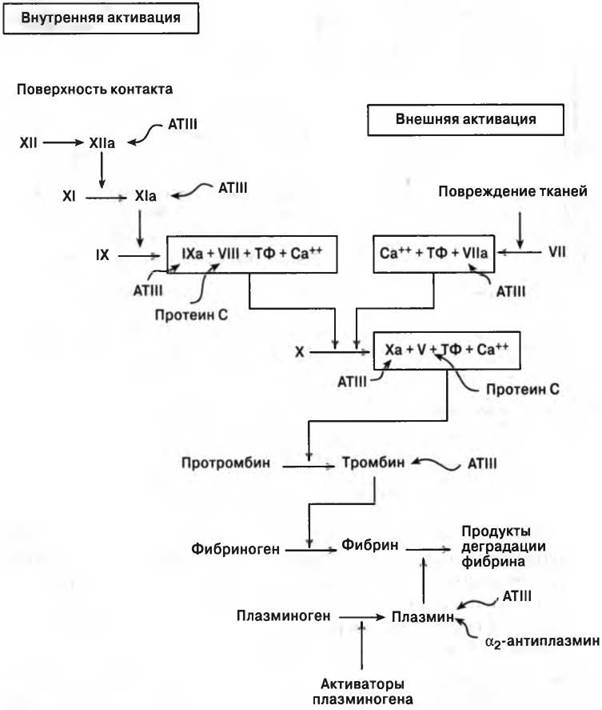
Рис. 106. Схема гемостаза (И. Витт).
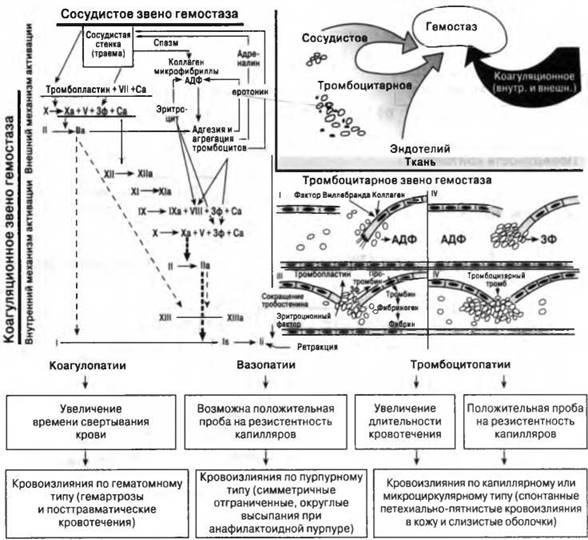
Рис. 107. Патология гемостаза.
3. Рецепторный аппарат тромбоцитов, включающий селектиновое, ин- тегриновое и иммуноглобулиновое суперсемейства, подключает тромбоцит и его компоненты в общую медиаторную систему гемостаза, иммунитета и воспаления, что требует учета при анализе параметров гемостаза на фоне инфекционно-септического процесса, оперативных воздействий и иммунологического конфликта.
Сформулирована новая концепция интимных тромбоцитарно-коагуля- ционных связей, которая предполагает специфическое активное вовлечение тромбоцитов в каталитические и защитные функции на всех этапах внутреннего пути активации коагуляции. При этом рассматривают два аспекта: влияние тромбоцитов на коагуляцию и влияние коагуляции на функции тромбоцитов. Ряд белков-коагулянтов связываются специфическими рецепторами мембраны тромбоцитов (факторы X, XI, ХІа, XIII, фибриноген, тромбин). Четыре коагуляционных кофактора/субстрата содержатся в а-гранулах (фибриноген, фактор Виллебранда — (ФВ), V фактор и высокомолекулярный кининоген) и четыре ингибитора плазменных протеиназ ( ,
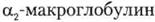 , С1ИН и
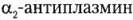 ) находятся в тромбоцитах, при этом плазменный ФВ и пластиночный ФВ связываются на тромбоцитах в различных участках.
Клиническим следствием из изложенного является то, что нетяжелое повреждение или недостаточность одного из гемостатических механизмов (наследственная или приобретенная) могут быть частично компенсированы усиленной функциональной активностью другого, а потому клинически в течение длительного периода жизни не проявляться повышенной кровоточивостью. Лишь когда появляется дополнительный возмущающий фактор (инфекционное заболевание и назначенные в связи с ним медикаменты, гиповитаминозы и другие пищевые дефициты, декомпенсированный дисбактериоз кишечника, обменные нарушения, обострение различных хронических заболеваний, неблагоприятные экологические влияния, травмы и др.), может появиться геморрагический синдром. Отдельные эпизоды повышенной кровоточивости могут быть отделены друг от друга у человека с наследственным дефектом гемостаза многими месяцами и даже годами, а затем вдруг появляться достаточно часто. Особенно типично это для наследственных дефектов свойств тромбоцитов — тромбоцитопатий и болезни Виллебранда. Отсюда и название — геморрагические диатезы. С другой стороны, такие типичные дефекты коагуляционного звена гемостаза, как гемофилии, при тяжелом дефиците факторов VIII и IX (менее 1% нормы) являются уже геморрагическими заболеваниями.
Другой вывод, вытекающий из изложенного — крайняя важность для диагностики наследственных дефектов гемостаза тщательного сбора анамнеза со скрупулезным анализом минимальных признаков повышенной кровоточивости (периодические кожный геморрагический синдром, носовые кровотечения или кровотечения после травм, порезов, длительность менструальных кровотечений у женщин и др.) не только у самого больного в прошлом, но и у всех известных родителям родственников. Анамнестически необходимо выяснить и тип кровоточивости у больного и его родственников.
Для нарушения тромбоцитарного звена гемостаза характерен микроциркуляторный, петехиально-пятнистый (синячковый) тип повышенной кровоточивости — спонтанно, преимущественно по ночам возникающие несимметричные кровоизлияния в кожу и слизистые оболочки, периодические носовые кровотечения и микрогематурия; удлиненные менструальные кровотечения у женщин, мелена, длительные кровотечения после малых хирургических операций (удаления зубов, адено-, тонзиллэктомии и др.).
Для расстройств коагуляционного звена гемостаза типичен гематомный тип повышенной кровоточивости (болезненные напряженные кровоизлияния в мягкие ткани, суставы обычно после травм, инъекций, длительные кровотечения из ран).
Васкулитно-пурпурный тип наблюдается при инфекционных и аллергических васкулитах (чаще симметричные, нецветущие эритематозные или геморрагические сыпи, нередко сочетающиеся с кишечным кровотечением, часто трансформирующиеся в ДВС-синдром), а ангиоматозный — при телеангиоэктазиях, ангиомах, артериовенозных шунтах (упорные, строго локализованные и обусловленные локальной сосудистой патологией кровотечения). Для некоторых геморрагических диатезов и заболеваний типична смешанная синячково-гематомная кровоточивость (болезнь Виллебранда, дефицит факторов протромбинового комплекса и XIII фактора, ДВС-синдром, передозировка антикоагулянтов и тромболитиков, появление в крови иммунных ингибиторов XIII и IV факторов).
Важно отметить, что тромбофилия — склонность к тромбозам — типична не только для первичных (наследственных) и приобретенных (вторичных) дефицитов антикоагулянтов (антитромбина III, протеина С), плазминогена и его активаторов, но и для некоторых наследственных коагулопатий — дисфибриногенемий, дефицита XII фактора, прекаллик- реина, С,-эстеразного ингибитора, рикошетных тромбозов вследствие резкой отмены антикоагулянтов (например, гепарина) и тромболитической терапии (стрептокиназа, уреаза и др.).
Сравнительно недавно выяснено, что к тромбофилии предрасполагает наследственный дефект V фактора свертывания крови (Лейденовская мутация), мутационное повреждение гена метилентетрагидрофолатредуктазы, приводящее к повышению уровня гомоцистеина, дефект генов белков С, S, тромбомодулина, протромбина, II и VIII факторов свертывания крови и т. д. Зачастую эти генетические дефекты не проявляются, однако при определенных обстоятельствах они определяют развитие тромбозов.
По данным лаборатории Е. И. Шварца, в Санкт-Петербурге лица с наследственным дефектом V фактора свертывания крови составляют 2% популяции; они имеют вероятность тромботического эпизода в 5-10 раз выше, чем в контроле, так как аномальный V фактор резистентен к протеину С (см. рис. 106). В то же время, если женщина с этим генотипом принимает гормональные контрацептивы, риск развития тромбозов увеличивается в 30 раз. Около 20% тромбозов легочной артерии — это дефект V фактора свертывания крови. Учитывая высокую частоту этого мутационного повреждения (от 2 до 6%) в разных европейских популяциях, предполагают ввести ДНК-диагностику данного дефекта у всех больных, подлежащих оперативному вмешательству.
Одновременная склонность и к тромбообразованию, и к кровотечениям из-за гипокоагуляции — типичная черта синдрома диссеминированного внутрисосудистого свертывания крови (ДВС-синдрома).
Все первичные геморрагические диатезы и заболевания делят на 3 группы: коагулопатии, тромбоцитопатии и тромбоцитопении, вазопатии. По частоте этих заболеваний до недавнего времени считали, что доминируют нарушения тромбоцитарного звена гемостаза — приблизительно 2/3 всех больных с первичными дефектами гемостаза. В настоящее время, по мере совершенствования диагностики, увеличивается частота выявления болезни Виллебранда, и есть мнение, что в Европе она распространена с частотой 1% [Папаян Л. П., 1996]. В учебнике нет возможности даже кратко описать все наследственные дефекты гемостаза, ибо в настоящее время их насчитывают более 200. Вероятно, около 50 млн человек на Земле имеют первичные дефекты системы гемостаза.
Среди всех больных с наследственными коагулопатиями у 94-96% диагностируют гемофилию А и В, болезнь Виллебранда. Остальные формы (гемофилия С — дефицит XI фактора, болезнь Хагемана — дефицит XII фактора, парагемофилия — дефицит V фактора, диспротромбинемии — дефицит II, VII, X факторов, а также афибриногенемия, дисфибриногенемия, афибриназемия — дефицит XIII фактора) встречаются редко и в учебнике описаны лишь как имеющие значение для дифференциальной диагностики.
Комитет экспертов ВОЗ считает, что в Европейских странах приблизительно 1 из 10 000 новорожденных мальчиков имеет тяжелую гемофилию (в этой группе гемофилия А встречается в 5 раз чаще, чем гемофилия В) и примерно 1 -2 на 10 000 мужчин — средней тяжести и легкую гемофилию (частота гемофилии А и В одинакова). Суммарная частота наследственных дефектов I, II, V, VII, X, XI и XIII факторов равна 5-6 на 1 млн человек. В России примерно 15 000 больных гемофилией, из них 80-85% страдают гемофилией А и 15-20% — гемофилией В.
Гемофилия — наследственная болезнь, передаваемая по рецессивному, сцепленному с Х-хромосомой типу, характеризующаяся резко замедленной свертываемостью крови и повышенной кровоточивостью из-за недостаточной коагуляционной активности VIII или IX плазменных факторов свертывания крови. Болеют лица мужского пола. Гемофилию В ранее называли болезнью Кристмасе.
Концентрация VIII и IX факторов в плазме крови невелика (соответственно 1-2 мг и 0,3-0,4 мг на 100 мл или одна молекула VIII фактора на 1 млн молекул альбумина), но при отсутствии одного из них свертывание крови в первую его фазу по внутреннему пути активации (рис. 106) очень резко замедляется или совсем не происходит.
После выделения в 1980 г. Э. Тадденхемом чистого VIII фактора человека выяснено, что это — крупномолекулярный белок с массой 1 120 000 дальтон, состоящий из ряда субъединиц с массой от 195 000 до 240 000 дальтон. Одна из этих субъединиц обладает коагуляционной активностью (VIII: К); другая — активностью фактора, отсутствующего при болезни Виллебранда и определяющего способность тромбоцитов агрегировать с ристоцетином, а также необходимого для их адгезии к поврежденной сосудистой стенке (VIII:OB); и по крайней мере две субъединицы, от которых зависит антигенная активность субъединиц VIII: Каг и VIII: ФВаг. Синтез субъединиц VIII фактора происходит в разных местах: VIII: ФВ в эндотелии сосудов, а VIII: К в синусоидальных клетках печени и гепатоцитах. Где и как происходит сборка разных субъединиц в единую молекулу — неизвестно, хотя установлено, что в единой молекуле VIII фактора полимеризованных субъединиц VIII :ФВ несколько. У больных гемофилией А активность VIII: К резко снижена, тогда как концентрация VIII: Каг (при использовании кроличьих и козлиных антител к VIII: К человека, VIII :ФВ) нормальная. Значит, при гемофилии синтезируется аномальный VIII или IX факторы, не выполняющие коагуляционных функций.
Ген, кодирующий синтез обоих белков, имеющих отношение к коагуляции (VIII: К, VIII: Каг), локализован на Х-хромосоме (Xq28), тогда как ген, определяющий синтез VIII^B — на 12-й хромосоме. Ген VIII: К выделен в 1984 г., состоит из 186 тыс. оснований.
Создан ДНК-зонд, имитирующий характерную последовательность оснований этого гена, позволяющий с помощью блот-гибритизации выявлять наличие гемофильного гена в клетках человека и фибробластах околоплодных вод. Это дает возможность обнаруживать женщин-носителей гена, а также диагностировать гемофилию А у зародыша человека после 8 нед жизни. Р. М. Лон и Г. А. Вихар сообщили, что проанализировано 200 генов гемофилии и найдено среди них 7 разных мутаций, специфичных для каждой семьи.
Этим методом было подтверждено, что примерно у 25% больных гемофилия — следствие спонтанной мутации. Рассчитана частота спонтанного мутирования: для гемофилии А она равна 1,3 х 10 ’, а гемофилии В — 6 х 10 1.
Наследование. Схематическая родословная больного гемофилией приведена на рис. 108.
Все дочери больного гемофилией являются носителями гена гемофилии (кондукторами гемофилии), которые с вероятностью 1 : 4 могут родить сына, больного гемофилией (гемофилия будет у 50% сыновей). Сыновья больного гемофилией здоровы и не могут передавать болезнь детям. Среди дочерей женщины-кондуктора гемофилии 50% также будут гетерозиготными носителями гемофильного гена. У женщин-носителей гемофильного гена обычно уровень VIII или IX факторов умеренно снижен до 30-50%, но кровоточивости нет, хотя она и может возникать после больших хирургических операций. Нечасто, но бывают женщины, симптоматические носители гемофильного гена, имеющие очень легкую склонность к кровоточивости.
Женщины, больные гемофилией, очень редки, и при выявлении низкого уровня VIII фактора в плазме у женщины с повышенной кровоточивостью надо прежде всего исключить болезнь Виллебранда, помня, что зачастую необходимы повторные обследования.

Истинная гемофилия у женщин может быть, если:
1) отец болен гемофилией, а мать — носитель гемофильного гена;
2) женщина-носитель гемофильного гена имеет синдром Тернера (ХО) или спонтанную мутацию, произошедшую в Х-хромосоме отца;
3) женщина-носитель гемофильного гена имеет синдром тестикулярной феминизации.
Ингибиторная гемофилия. У 10% больных нетяжелой, 33% — тяжелой гемофилией при повторных переливаниях концентратов антигемофильных факторов, плазмы, крови возникают антитела к VIII или IX факторам, что существенно утяжеляет течение болезни, затрудняет лечение таких больных (ингибиторная гемофилия). Причины возникновения этого иммунопатологического процесса лишь у части больных (а также того, что у части больных гемофилией после повторных гемартрозов возникает артрит по типу ревматоидного) не ясны. Ингибиторная гемофилия может развиваться и у больных с различными иммунологическими болезнями, например, при экссудативной энтеропатии, диффузных болезнях соединительной ткани.
Характеризуется:
1) длительными кровотечениями после нарушения целостности кожных покровов и слизистых оболочек;
2) склонностью к очаговым массивным кровоизлияниям (гематомам) в подкожную клетчатку, мышцы, суставы, внутренние органы после минимальных травм, ударов и даже спонтанным кровоизлияниям (табл. 211).
Отмечают определенную взаимосвязь между уровнем VIII фактора в крови и степенью тяжести кровоточивости (табл. 212).
Проявляется гемофилия чаще во второй половине 1-го — начале 2-го года жизни, но иногда позже или уже в неонатальном периоде. Кровотечения у больных гемофилией могут возникнуть не сразу после травм (например, экстракции зуба), а спустя 1/2-1 ч. Кровотечения длительные, обычно не останавливаются при местной гемостатической терапии. Даже такие процедуры, как взятие крови для анализа, подкожные и внутримышечные инъекции могут вызвать у больного кровотечение, продолжающееся часы и даже сутки. После внутримышечных инъекций типично возникновение очень обширных гематом, которые могут вызвать сдавление нервов, обусловливающее параличи и парезы.
Таблица 211
Частота разных видов геморрагий при гемофилии у 225 больных (3. С. Баркаган)
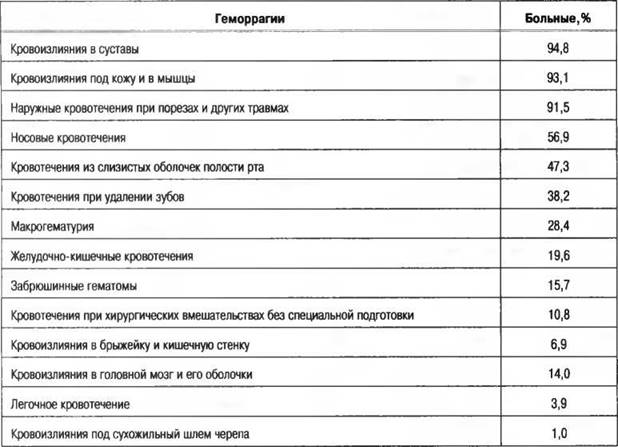
Таблица 212
Зависимость тяжести геморрагий от уровня VIII фактора в крови (по данным Комитета экспертов ВОЗ)

Кровоизлияния в суставы — самое характерное проявление гемофилии и наиболее частая причина инвалидизации больных. По частоте локализации поражения распределяются так: коленные, локтевые, голеностопные, плечевые, мелкие суставы кистей и стоп, лучезапястные и межпозвоночные суставы. По степени тяжести различают: I степень — припухлость мягких тканей, расширение суставной щели без изменения костей; II степень — остеопороз в эпифизах и эпифизеолиз; III степень — начинающаяся дезорганизация сустава, синовит, изменение суставных поверхностей, субхондральные кисты; IV степень — сужение суставного пространства и деструкция хряща; V степень — потеря суставной щели, фиброз, очень выраженный эпифизеолиз.
Кровоизлияние в сустав обычно начинается спустя некоторое время после травмы (1 ч и более): возникают острые боли, пораженный сустав увеличивается в объеме, кожа над ним горяча на ощупь, несколько блестящая, положение конечности флексорное. При вливании антигемофильной плазмы боль уже через несколько часов уменьшается. Недопустимо для уменьшения боли назначать нестероидные противовоспалительные средства, так как они могут усиливать повышенную кровоточивость за счет угнетения функции тромбоцитов. Однократное кровоизлияние в сустав предрасполагает к повторным именно в этом суставе, воспалительному процессу в нем, деструктивным и дистрофическим изменениям в окружающих хрящах и костях. В патогенезе хронического синовита, изменениях хрящей и костей, возникающих при повторных кровоизлияниях, важное значение имеют иммунопатологические процессы, которые у детей старше 12-13 лет и взрослых, больных гемофилией, уже могут привести к артриту, протекающему по типу ревматоидного, в мелких суставах кисти, стопы и других, где кровоизлияния не было. Частые гемартрозы предрасполагают также и к уролитиазу с кальциевыми камнями, почечным кровотечениям. После 15 лет тяжесть кровоточивости при гемофилии обычно ослабевает.
Важно помнить, что нередко больным и их родителям необходима помощь психотерапевта, ибо тяжелое течение болезни — очень серьезная психологическая нагрузка для семьи.
Диагноз и дифференциальный диагноз
Основан на анализе данных родословной (мужчины по материнской линии с кровоточивостью) и анамнеза, выявлении увеличения длительности свертывания венозной крови по Ли—Уайту (норма 8 мин, а при гемофилии — резко удлинено).
Типичным изменением общих коагуляционных тестов у больных гемофилией является удлинение времени свертывания рекальцифицированной плазмы, замедление свертывания крови в активированном парциальном тромбопластиновом тесте (при добавлении имитаторов фосфолипидных мембран — коалина и кефалина) при нормальной длительности протромбинового теста Квика (время свертывания рекальцифицированной плазмы при добавлении тромбопластина человека или кролика) и тромбинового теста (время свертывания рекальцифицированной плазмы при добавлении тромбина), низкий уровень VIII или IX факторов. Точность ДНК-диагностики гемофилии — 78,2% (Баранов В. С.).
У больных с нарушениями тромбоцитарного звена гемостаза повышенная кровоточивость иная — кожный геморрагический синдром в виде петехий, небольших экхимозов (гематомы редко), гемартрозы для них нехарактерны, типичны рецидивирующие носовые кровотечения (при гемофилии это бывает редко), мелена, у девочек, достигших полового созревания, — маточные кровотечения. Обычно у этой группы больных кровотечения после небольших хирургических вмешательств (экстракция зуба, аденотомия и др.) возникают в момент операции, а не после нее, как при гемофилии. Родословные демонстрируют чаще доминантный тип наследования повышенной кровоточивости в семье. Эндотелиальные пробы (жгута, щипка и др.) положительные (чего не бывает при гемофилии), длительность кровотечения удлинена (что также нехарактерно для гемофилии).
У больных с приобретенными вазопатиями отклонений в коагулогических тестах, как правило, нет (если отсутствует ДВС-синдром), среди родственников обычно не встречаются лица с повышенной кровоточивостью.
При стертых формах гемофилии очень важно исключить болезнь Виллебранда (доминантный тип наследования кровоточивости, увеличение длительности кровотечения, резкое снижение адгезии тромбоцитов к стеклу и агрегации их с ристоцетином).
Гемофилия С (болезнь Розенталя, дефицит XI фактора) характеризуется легким течением с признаками повышенной кровоточивости лишь после травм, хирургических вмешательств.
Спонтанные кровотечения возникают редко (обычно носовые, менорра- гии). Гемартрозов, кровоизлияний в мозг, внутренние органы обычно не бывает. Тип наследования аутосомно-доминантный. Болеют как мужчины, так и женщины. Диагноз ставят на основании обнаружения типичных для гемофилии отклонений в первой фазе свертывания крови и дефицита XI фактора.
Парагемофилия (болезнь Оврена, дефицит V фактора) наследуется по аутосомно-рецессивному типу и встречается лишь у гомозиготных носителей. Основное проявление — рецидивирующие носовые кровотечения, гематомы и кровотечения после небольших травм, у девочек — меноррагии (могут быть очень тяжелыми). Гемартрозы редки. Диагноз основан на выявлении дефекта свертывания крови как в первой, так и во второй фазе, низкого уровня V фактора. Лечение такое же, как при гемофилии А.
Болезнь Стюарта— Проуэра (дефицит X фактора) наследуется по аутосомно-рецессивному типу и при тяжелом дефиците проявляется с рождения (кровотечения из пуповины и пупочной ранки), возникают кровотечения из мест травм, порезов. Гемартрозы редки. Диагноз основан на обнаружении дефекта свертывания крови в первой и второй фазах и низкого уровня X фактора. Лечение такое же, как и при гемофилии А.
Дефициты протромбина и проконвертина (II, VII факторов) наследуются аутосомно-рецессивно и проявляются как средней тяжести гемофилия, но с выраженной спонтанной кровоточивостью слизистых оболочек (носовые, маточные, почечные, желудочно-кишечные кровотечения). Возможны кровоизлияния в суставы, внутренние органы, гематомы после травм. Диагноз основан на выявлении дефекта свертывания крови во второй фазе и низкого уровня II или VII фактора. Лечение — переливание плазмы, препарата PPSB (концентрата II, VII, IX, X факторов) 1 раз в 3-4 дня.
Наследственный дефицит фактора Хагемана (XII фактор) наследуется по аутосомно-рецессивному или доминантному типу и геморрагическими расстройствами не проявляется (так же как и дефицит факторов Флетчера, Фитцжеральда). У некоторых больных имеется тенденция к тромбозам. Диагностируют при плановом анализе гемостаза перед операцией и при выявлении дефекта в первой фазе свертывания крови по удлинению времени активированного парциального тромбопластинового теста, дефициту XII фактора, прекалликреина, высокомолекулярного кининогена.
Афибриногенемия, дисфибриногенемии наследуются по аутосомно-рецессивному типу (ген локализован на 4-й хромосоме). Клинические проявления кровоточивости варьируют: от отсутствия кровоточивости до появления уже в периоде новорожденности гематом, внутричерепных кровоизлияний, мелены, кровавой рвоты, кровотечения из ранки пуповины. В дальнейшем могут быть носовые кровотечения, кожный геморрагический синдром (петехии, экхимозы), желудочно-кишечные кровотечения, мышечные гематомы, удлиненные маточные кровотечения, а также большие потери крови после операций, то есть кровоточивость микроциркуляторного типа. Радикальный тест для диагностики — удлинение времени тромбинового теста и свертывания крови (иногда не сворачивается за много часов), сниженный уровень фибриногена (при дисфибриногенемиях, которых описано уже более 100 видов, концентрация фибриногена нормальная, но изменено его качество).
Афибриназемия (отсутствие XIII фактора) наследуется как по аутосомному, так и сцепленному с Х-хромосомой рецессивному типу. Проявляется медленным заживлением пупочной ранки и кровотечением из нее. Уже на первом году жизни у половины больных развиваются кровоизлия
ния в мозг и его оболочки. Характерны также медленное заживление ран с образованием келоидных рубцов, желудочно-кишечные кровотечения, макрогематурия, кровоизлияния в брюшную полость. Кровоточивость смешанного микроциркуляторно-гематомного типа. Все коагуляционные тесты нормальные (за исключением резкого удлинения времени растворения сгустков крови в 5 М растворе мочевины). Лечение — переливание свежезамороженной плазмы.
Дефицит протеина С, витамина К-зависимого гликопротеина, активированная форма которого (активируется комплексом тромбин-тромбомодулин на сосудистой стенке) ингибирует активные формы V и VIII факторов и стимулирует фибринолиз, клинически выявляется уже в периоде новорожденности тяжелыми тромбозами в сочетании с кожным геморрагическим синдромом, то есть развитием диссеминированного внутрисосудистого свертывания крови, плохо управляемого гепарином. Показаны оральные антикоагулянты, анаболические стероиды (даназол), а в острый период — свежезамороженная плазма.
Дефицит протеина S или антитромбина III, наследующийся также по аутосомному рецессивному типу, проявляется тромботической болезнью, диагностируют его при специальных исследованиях.
При гемофилии имеет следующие особенности:
1) внутримышечные инъекции запрещены (все препараты могут быть введены только внутривенно либо назначены внутрь);
2) кровотечение любой локализации и тяжести, припухлость и боль в суставе, подозрение на кровоизлияние во внутренние органы — показание к немедленному (даже ночью!) введению концентрированных антигемофильных препаратов;
3) аналогично следует поступить при травме с нарушением целостности кожных покровов;
4) больной должен раз в квартал посещать стоматолога, имеющего опыт лечения детей с гемофилией;
5) любые хирургические вмешательства возможны только после введения препаратов антигемофильного глобулина. Используют для вливаний лишь поверхностные вены.
Применяют две программы лечения больных гемофилией:
1) систематическое трансфузионное лечение;
2) периодическое, симптоматическое трансфузионное лечение.
Первая программа особенно показана детям лишь с тяжелой гемофилией: больным гемофилией А с 1 до 20 лет вводят концентрат VIII фактора (отечественный препарат — Агемофил А) или криопреципитат в дозах 25-40 ЕД/кг 3 раза в неделю, а при гемофилии В концентрат IX фактора (Агемофил В) 25-40 ЕД/кг 2 раза в неделю. Такая терапия приводит через 1,5-2 года к 4-5-кратному увеличению уровня VIII и IX факторов и уменьшению тяжести течения болезни.
Вторая программа предусматривает введение концентратов VIII и IX факторов в первые часы после кровоизлияния или обширной травмы. При гемофилии А внутривенно вводят криопреципитат в дозе 45-50 ЕД на 1 кг массы тела, а при гемофилии В — 35 ЕД/кг (концентрат IX фактора). Недостаточность для гемостатических целей использования свежезамороженной плазмы определяется тем, что обычно переливаемая доза ее 15 мл/кг (содержание VIII фактора — 0,6 ЕД/мл) позволяет увеличить уровень VIII фактора в крови больного гемофилией лишь на 15-20%, что недостаточно для остановки кровотечения.
Криоконцентрат гораздо более эффективен, ибо переливание 1 ЕД его позволяет повысить уровень VIII фактора на 2%. Отсюда для остановки начинающегося кровоизлияния в сустав, при гематомах, небольших ранах, требующих наложения нескольких швов, достаточно перелить криопреципитат в дозе 25-30 ЕД/кг. При кровотечениях из языка, шеи, нижней части лица и дна полости рта уже необходимо начать вливания криопреципитата с 35-50 ЕД/кг. При внутричерепных кровоизлияниях, гематомах, сдавливающих нервы, необходим криопреципитат в дозе 50 ЕД/кг массы тела больного. Повторное введение в той же дозе надо сделать через 6-8 ч и далее два раза в день (4-5 дней) и ежедневно 1 раз в сутки (4-5 дней). Период полужизни VIII фактора при первом введении криопреципитата 4-8 ч, а при повторных — 12-36 ч.
Повторные переливания любых препаратов крови очень опасны в плане инфицирования больного рядом вирусов (ВИЧ, гепатитов В, реже D, С, цитомегалии, герпеса и др.). В США до 90% больных тяжелой гемофилией при обследовании в 1984 г. оказались инфицированными ВИЧ, 50-60% имели антитела к поверхностному антигену гепатита В. Больных гемофилией надо прививать против гепатита В. Безусловно, целесообразно и периодическое обследование всех больных гемофилией на эти инфекции. ВИЧ-инфекция у больных гемофилией детей сопровождается лимфоцитарным интерстициальным пневмонитом, реже пневмоцистной пневмонией. В настоящее время в Россию поступают следующие вирусинактивиро- ванные концентраты АГГ: Гемофил М («Бакстер»), Иммунат («Бакстер»),
Коэйт-ДВИ («Байер»), Эмоклот ДИ («Кедрион»); концентраты IX фактора: Иммунин («Бакстер»), Аймафикс («Кедрион»), Октанайн («Октафарма»), Криопреципитат из пулированной крови доноров (сливают кровь приблизительно 2000 доноров) опасен при переливании больным А(П), В(Ш) и особенно AB(IV) групп крови в плане развития гемолиза из-за содержания в нем соответствующих изогемагглютининов.
При необходимости экстракции зуба за 12-13 ч переливают концентрат VIII фактора в дозе 30-40 ЕД/кг, за 1 ч до операции — 40 ЕД/кг и через 4-10 ч после экстракции зуба 30-40 ЕД/кг и далее вливают ежедневно 3 дня, а затем через день до эпителизации лунки. Аналогично поступают и при других хирургических операциях, но первые две дозы криопреципитата (до и через 4-6 ч после операции) увеличивают до 50 ЕД/кг. При легкой гемофилии за 1 ч до экстрации зуба можно влить внутривенно десмопрес- син (0,3 мкг/кг в 50 мл изотонического раствора хлорида натрия; инфузия в течение 30 мин), что увеличит уровень VIII фактора в 2-3 раза.
Местная терапия: наложение тампонов с гемостатической губкой, тромбином, грудным молоком на место кровотечения. При необильных кровотечениях рекомендуют закапывать в нос десмопрессин; 4 раза в день и внутрь в-аминокапроновую кислоту по 50 мг/кг также 4 раза в день.
При гемартрозах на 3-4 дня иммобилизуют сустав, накладывают эластический бинт (но не дольше). При очень выраженных, болезненных гемартрозах после переливания криопреципитата показана пункция сустава и удаление крови (хирургом!). Эффективность местного применения холода (льда) многими оспаривается. В качестве обезболивающего оптимально использовать трамал.
При гематуриях и повторных гемартрозах больным с III и большей степенью гемофильной артропатии показан 2-3-недельный курс преднизоло- нотерапии. При III—IV стадиях гемофильной артропатии обсуждают и вопрос о хирургическом лечении — синовэктомии. Рентгенотерапию рекомендуют для снижения частоты повторных кровоизлияний в сустав при III степени суставного процесса у детей старше 5 лет. Разовая доза — 0,5 Гр, суммарная — 4-5 Гр. Рентгенотерапию проводят через день.
В перспективе введение новых методов лечения — создание «миниорганов» — специфических линий гепатоцитов, которые после трансплантации под кожу больным будут синтезировать и поддерживать концентрацию в крови VIII фактора на уровне 15%. Возможен более многообещающий проект — имплантация нормальных генов факторов VIII или IX взамен дефектных.
При ингибиторной гемофилии Л. Н. Якунина и соавт. (2004) рекомендуют:
— вливание больших доз концентратов VIII или IX факторов (150 МЕ/кг дважды в день) или
— концентрат активированных факторов свертывания протромбинового комплекса с антиингибиторной активностью Фейба Тим; Иммуно в дозе 50-100 ЕД/кг 1-2 раза в сутки или
— активированный рекомбинантный фактор VII (rFVII) НовоСэвен 50-200 мкг/кг каждые 2 ч;
— плазмаферез с последующим введением концентратов VIII или IX факторов;
— для купирования иммунопатологического процесса — циклофосфан (12-15 мг/кг внутривенно в первые два дня после экстракорпоральной абсорбции антител и далее до 10-го дня внутрь в дозе 2-3 мг/кг).
Авторы рекомендуют перед переливанием концентратов VIII или IX факторов у больных с тяжелой гемофилией вводить кортикостероиды из расчета 0,5-0,7 мг/кг (разовая доза по преднизолону).
Осуществляет совместно гематолог специализированного центра и участковый педиатр. Ребенка освобождают от прививок и занятий физкультурой в школе из-за опасности травм. Вместе с тем, физические нагрузки больному с гемофилией показаны, так как это увеличивает уровень VIII фактора. Питание больного ребенка не отличается от питания здоровых детей. Из лекарственных трав показаны отвары душицы и зайцегуба опьяняющего (лагохилус). При простудных заболеваниях не следует назначать ацетилсалициловую кислоту или индометацин (предпочтителен ацетаминофен). Противопоказаны банки, так как они могут спровоцировать возникновение легочных геморрагий. В воспитании ребенка важно акцентировать внимание на роли так называемых интеллектуальных профессий и постоянно стимулировать его интерес к чтению, нетравматическим развлечениям, вселять оптимизм. Полезны консультации психотерапевта.
При современных методах лечения значительно улучшился, и больные могут дожить до глубокой старости.
Болезнь Виллебранда (ангиогемофилия) — наследственное заболевание, передаваемое обычно по аутосомно-доминантному типу (рис. 109), хотя возможно и аутосомно-рецессивное наследование, характеризующееся повышенной кровоточивостью в сочетании с увеличением длительности кровотечения, количественным или качественным дефектом плазменного фактора Виллебранда (ФВ) и очень низкими величинами (или отсутствием) адгезии тромбоцитов к стеклу, агрегации тромбоцитов с ристоцетином.

Рис. 109. Родословная больного 7 лет с болезнью Виллебранда. Восклицательный знак означает — кровоточивость, зачерненность—лабораторное подтверждение диагноза.
В различных популяциях распространенность болезни Виллебранда составляет 1-2% и более [Мазур Э. М., 2000].
Заболевание впервые описано Эриком фон Виллебрандом (1926) у пятилетней девочки, проживающей на Аландских островах, у которой кровоточивость, протекающая по микроциркулярному типу, сочеталась с низким уровнем в крови VIII фактора, резким удлинением времени кровотечения и доминантным типом наследования. При описанной Виллебрандом болезни имеется коагуляционный дефект (низкий уровень VIII фактора) и сосудисто-тромбоцитарные нарушения (увеличение длительности кровотечения). Установлено, что синтез фактора Виллебранда регулируется аутосомным геном, расположенным на 12-й хромосоме, его нуклеотидная последовательность была определена в 1990 г. Фактор Виллебранда — белок-носитель для VIII:K и необходим для адгезии (ретенции) тромбоцитов к микрофибриллам сосудистой стенки. В крови он находится в виде мультимеров с молекулярной массой от 500 тыс. до 2 млн дальтон. На стадии адгезии он связывает гликопротеин lb тромбоцитов с субэндотелиальными структурами поврежденной сосудистой стенки, а на стадии агрегации связывается с гликопротеином IIb/ІІІа поверхности тромбоцита. Основная масса ФВ синтезируется в специальных гранулах сосудистого эндотелия (тельца Паллади), выбрасываются в кровоток под влиянием тромбина, ионов кальция, 1-деза- мино-8Б-аргининвазопрессина (DDAVP). 15-25% ФВ синтезируется мегакариоцитами и хранится в а-гранулах циркулирующих тромбоцитов. Именно в сосудистом эндотелии и находятся самые большие полимеры ФВ, которые и играют важнейшую роль в гемостазе.
Описано 3 основных типа болезни Виллебранда:
1) частичный количественный дефицит (70-80% всех больных);
2) качественный дефицит ФВ с отсутствием больших мультимеров (10-12% всех больных, но при варианте ПА не образуются большие и промежуточные мультимеры; НВ — имеется повышенная аффинность к гликопротеину lb тромбоцитов; IIM,N — снижена аффинность к VIII:K или снижена функциональная активность тромбоцитов);
3) полный количественный дефицит VIII:ФВ (3-5% больных); наследуется аутосомно-рецессивно.
При всех вариантах в разной степени снижена агрегационная активность тромбоцитов с ристоцетином, хотя при ИВ типе она может быть иногда и нормальной.
Сочетанность геморрагического дефекта определяет и вариабельность клинической картины с доминированием у одних больных коагуляционного, а у других — тромбоцитарного дефекта.
При тяжелом течении болезни (уровень VIII фактора ниже 5% нормы) практически не отличается от проявлений гемофилии. При более высоком уровне VIII фактора на первый план выступает сосудисто-тромбоцитар- ный тип кровоточивости: периодические обильные кожные геморрагии, носовые, маточные, желудочно-кишечные кровотечения (возможны и гематомы, в частности, на месте внутримышечных инъекций, гемартрозы). Кровотечения после небольших хирургических операций (экстракций зуба и др.) могут начинаться в момент вмешательства и продолжаться несколько суток, приводя к постгеморрагической анемии. После периода полового созревания тяжесть болезни уменьшается. Роды у женщин с болезнью Виллебранда связаны со значительной кровопотерей.
Распознавание болезни возможно лишь при одновременном и динамическом изучении уровня VIII фактора и свойств тромбоцитов, потому что даже самые типичные для этого заболевания дефекты периодически могут исчезать (табл. 213). К характерным дефектам относят:
1) очень резкое увеличение длительности кровотечения;
2) низкая адгезия тромбоцитов к стеклонитям или стеклянным бусинам;
3) малое количество VIII фактора крови;
4) низкая агрегация тромбоцитов с ристоцетином.
Таблица 213
Типичные изменения показателей коагулограммы, характерные для различных вариантов болезни Виллебранда и гемофилии (Андреева Т. А., 2004)

* Может быть тромбоцитопения.
Последний дефект наиболее стойкий. Количество тромбоцитов всегда в норме. Эндотелиальные пробы могут быть как положительными, так и отрицательными. Очень важно при подозрении на болезнь Виллебранда обследовать больного в динамике, ибо даже при I типе болезни, наиболее изученном и распространенном, агрегация тромбоцитов с ристоцетином и уровень VIII фактора могут быть периодически нормальными. В специализированных центрах для диагностики используют определение в плазме крови VIII:K, VIII:ФВ, VIII:ФВаr, VIII:ФВ-полимера, агрегацию тромбоцитов с очень низкими дозами ристомицина (0,2-0,6 мг/мл), на которые отвечают тромбоциты здоровых лиц, а также больных гемофилией А, но не отвечают при І, IIА, III типе болезни Виллебранда. Зачастую диагноз возможен лишь при повторных обследованиях.
Метод ДНК-диагностики болезни Виллебранда наиболее информативен и по В. С. Баранову его диагностическая ценность приближается к 100%. Синдром болезни Виллебранда может быть при диффузных болезнях соединительной ткани и другой иммунопатологии.
При легких и среднетяжелых формах I типа болезни, когда уровень VIII:K выше 5%, целесообразно назначение аналога естественного антидиуретического гормона — DDAVP (десмопрессина ацетат-1-деамино, 8-1)-аргининвазопрессин). DDAVP вводят внутривенно в дозе 0,3 мкг/кг массы тела больного в 30-50 мл изотонического раствора хлорида натрия в течение 10-20 мин. Синтез УШ:ФВ и VIII:K, а также активатора плазминогена начинает повышаться уже через 30 мин, достигая максимума через 11/2-2ч (у здоровых волонтеров 300-400%). Период полужизни препарата в крови колеблется от 7 до 75 мин, но период подъема VIII :ФВ и VIII: К около 12 ч (после переливания криоконцентрата или свежезамороженной плазмы период полужизни VIII:ФВ равен 18ч, aVIII:K — 29-48 ч). Отсюда ясно, что повторные введения необходимы через 12 ч, хотя в дальнейшем возможны и через 24 ч. 1 мкг DDAVP имеет активность 4 ИЕ антидиуретического гормона, а потому при повторных введениях возможны водная интоксикация и гипонатриемия. Побочные эффекты в виде транзиторной головной боли и болей в животе, покраснения лица, гипертензии обычно тяжелы и кратковременны.
При ПВ форме болезни Виллебранда вливание DDAVP может вызвать тромбоцитопению. Неразведенный препарат DDAVP вводят подкожно в тех же дозах, что и внутривенно. Существуют формы DDAVP для интрана- зального применения в виде спрея (концентрация DDAVP — 1,5 мг/мл), которые применяют при домашнем лечении легких эпизодов кровоточивости (один спрей в каждый носовой ход).
Для купирования легких кровотечений (носовых, десневых, меноррагий), также как и при гемофилии, применяют внутрь аминокапроновую кислоту (0,1 г/кг каждые 4 ч) или производные траексаминовой кислоты (20-25 мг/кг 3-4 раза в день; при внутривенном введении разовая доза 10 мг/кг).
Показано при болезни Виллебранда периодическое назначение дицино- на, пантотената кальция, гемостатических фитосборов.
При всех формах болезни (кроме 2В) высокоэффективны как гемостатические средства вливания свежезамороженной плазмы (5-15 мл/кг) или криопреципитат, концентраты VIII фактора с высоким содержанием ФВ (25-40 МЕ/кг), а также рекомбинантный Vila (внутривенно 90 мкг/кг каждые 3 ч до полной остановки кровотечения).
Прогноз для жизни благоприятный.
Тромбоцитопеническая пурпура
Выделяют первичные и вторичные тромбоцитопенические пурпуры.
К первичным относят:
— идиопатическую тромбоцитопеническую пурпуру (болезнь Верльгофа);
— наследственные;
— изоиммунные (врожденная — при несовместимости плода и матери по тромбоцитарным антигенам, посттрансфузионная — после переливаний крови и тромбоцитной массы);
— врожденную трансиммунную (транзиторная тромбоцитопения новорожденных от матерей, больных идиопатической тромбоцитопенической пурпурой, красной волчанкой).
Вторичные (симптоматические) тромбоцитопении у детей развиваются чаще первичных и могут наблюдаться:
— в острый период инфекционных заболеваний (особенно часто при перинатальных инфекциях);
— при аллергических реакциях и болезнях, протекающих с гиперреактивностью немедленного типа;
— коллагенозах и других аутоиммунных расстройствах;
— массовых кровотечениях (тромбоцитопения разведения);
— ДВС-синдроме;
— злокачественных заболеваниях системы крови (лейкоз, гипопластические и витамин В12-дефицитные анемии);
— болезнях, сопровождающихся спленомегалией и дисспленизмом (портальная гипертензия при циррозах печени и др.);
— врожденных аномалиях сосудов (гемангиомы) и обмена веществ (Гоше, Ниманна—Пика и др.).
ИТП — первичный геморрагический диатез, обусловленный количественной и качественной недостаточностью тромбоцитарного звена гемостаза. Характерными признаками болезни являются нарушения в сосудисто-тромбоцитарном звене гемостаза — пурпура (кровоизлияния в толще кожи и слизистых оболочках) и кровоточивость слизистых оболочек, низкое количество тромбоцитов в периферической крови, нормальное или повышенное количество мегакариоцитов в костном мозге, отсутствие спленомегалии и системных заболеваний, течение которых может осложниться тромбоцитопенией.
ИТП выделена в отдельную нозологическую единицу (как «болезнь пятнистых геморрагий») в 1735 г. ганноверским врачом Паулем Верльго- фом (поэтому ИТП раньше называли болезнью Верльгофа), но лишь в конце XIX века было установлено низкое число тромбоцитов у больных.
Распространение ИТП среди детей и взрослых составляет от 1 до 13%о на 100 000 населения с ежегодным приростом от 100 до 250 больных на 1 млн населения [Бессмельцев С. С., 2004].
ИТП — заболевание с наследственным предрасположением, заключающемся в наличии у больных наследственной тромбоцитопатии (рис. 110), в связи с чем перенесенные вирусные инфекции (краснуха, ОРВИ, корь и др.), профилактические прививки (особенно часто после прививки против краснухи), проба Манту, инфицирование Helicobacter pylori, физические и психические травмы и другие внешние факторы могут привести к нарушению антигенпрезентующей функции макрофагов и далее возникновению иммунопатологического процесса — пролиферации сенсибилизированных к аутотромбоцитам лимфоцитов, синтезу антитромбоцитар- ных аутоантител.
По современным представлениям, к ИТП всегда приводит иммунопатологический процесс, поэтому выделение иммунных и неиммунных форм болезни нерационально.
Семейные особенности иммунологической реактивности, иммунорегуляции могут быть также фактором наследственного предрасположения к ИТП (наряду, конечно, с наличием наследственной тромбоцитопатии). Антитромбоцитарные аутоантитела при ИТП направлены к различным гликопротеинам (ГП) мембраны тромбоцитов: ГПУ (обычно у таких детей развивается спонтанная ремиссия), ГП Іb, ГП ІІb — ІІІа (высокий титр типичен для хронической ИТП). У части больных ИТП снижено количество Т-лимфоцитов супрессоров и естественных киллеров.

Рис. 110. Родословная больного Антона Ч., 2,5 мес, острая ИТП.
І3 — частые носовые кровотечения, экхимозы, не обследована; I5 — частые носовые кровотечения в детстве, в дальнейшем — частые экхимозы, menses по 12-14 дней, обследована — наследственная тромбоцитопатия: дефицит реакции высвобождения,- III2 — повышенной кровоточивости нет, обследована, функция тромбоцитов не изменена; III3 4 — частые носовые кровотечения в детстве, в настоящее время нередко кожный геморрагический синдром без причины, обследованы — наследственная тромбоцитопатия: атромбия,- IV1 — пробанд.
Формальный генез тромбоцитопении при ИТП не вызывает сомнений — повышенная деструкция тромбоцитов в селезенке, которая одновременно является местом синтеза антитромбоцитарных антител. Тромбоцитопоэз при ИТП повышен, на что указывает большое количество мегатромбоцитов в крови.
Кровоточивость у больных ИТП обусловлена количественной (тромбоцитопения) и качественной (тромбоцитопатия) неполноценностью тромбоцитарного звена гемостаза. Сосудистый эндотелий, лишенный ангиотрофической функции тромбоцитов, подвергается дистрофии, что приводит к повышению проницаемости сосудов, спонтанным геморрагиям. Нарушения коагуляционного звена гемостаза у больных ИТП (снижение темпов тромбопластинообразования, повышение фибринолиза) вторичны по отношению к недостаточности тромбоцитарного звена.
Тромбоцитопатию у детей, больных ИТП, отмечают во все периоды заболевания, в том числе и после спленэктомии при нормальном количестве тромбоцитов в периферической крови. Аналогичную ситуацию отмечают при анемии Минковского—Шоффара, когда после спленэктомии анемия исчезает, а микросфероцитоз сохраняется.
По течению выделяют острые (продолжающиеся менее 6 мес) и хронические формы ИТП; последние подразделяют на варианты:
а) с редкими рецидивами;
б) с частыми рецидивами;
в) непрерывно рецидивирующие.
По периоду болезни различают обострение (криз), клиническую ремиссию (отсутствие кровоточивости при сохраняющейся тромбоцитопении) и клинико-гематологическую ремиссию.
По клинической картине различаются «сухие» (имеется только кожный геморрагический синдром) и «влажные» (пурпура в сочетании с кровотечениями) пурпуры.
ИТП в большинстве случаев развивается у дошкольников. До начала периода полового созревания среди больных ИТП мальчики и девочки встречаются одинаково часто, но среди старших школьников девочек уже в 2 раза больше.
В раннем и дошкольном возрасте ИТП чаще развивается через 2-4 нед после перенесенных вирусных инфекций: появляются петехиально-пят- нистые кожные геморрагии, кровоизлияния в слизистые оболочки, кровотечения. Характерными чертами пурпуры у детей являются:
1) полихромность (одновременно на коже можно обнаружить геморрагии разной окраски — от красновато-синеватых до зеленых и желтых);
2) полиморфность (наряду с разной величины экхимозами имеются петехии);
3) несимметричность;
4) спонтанность возникновения, преимущественно по ночам (рис. 111).
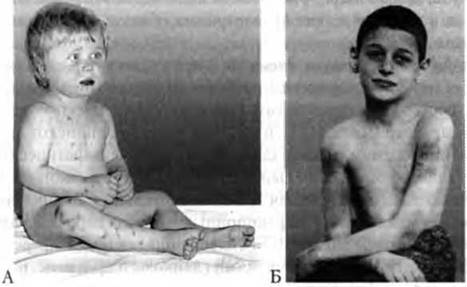
Рис. 111. Внешний вид больных с ИТП.
А - острая ИТП у ребенка 2 лет,- Б - хроническая ИТП у ребенка 11 лет.
Типичным симптомом ИТП являются кровотечения (носовые, десневые, из лунки удаленного зуба, у девочек пубертатного возраста маточные). Реже наблюдают мелену, гематурию и другие кровотечения. Нетипичны и кровоизлияния в суставы. Кровоизлияния во внутренние органы, мозг редки (2-4% больных) и обычно развиваются в первый месяц болезни у детей с обильной кровоточивостью слизистых оболочек, кровоизлияниями в сетчатку глаза. Умеренная спленомегалия (нижний край селезенки на 1-2 см выступает из-под реберной дуги) может быть обнаружена у 10% детей, больных ИТП. Температура тела при отсутствии сопутствующих заболеваний и постгеморрагической анемии стойко нормальная. Признаки интоксикации, лимфаденопатии, увеличение размеров печени отсутствуют.
Течение. Согласно нашим данным у 45% детей с острой ИТП и 25% с хронической ИПТ имеется лишь «сухая» пурпура, то есть лишь кожный геморрагический синдром. Острая ИТП у детей, как правило (в 80-90% случаев), заканчивается без или на фоне лекарственной терапии выздоровлением. В 60-70-х годах прошлого века 25% детей с ИТП (из 334 наблюдавшихся нами детей) потребовалась спленэктомия, в настоящее время по данным литературы она требуется лишь 5-10% больным.
Наиболее характерными отклонениями от нормы при лабораторном обследовании больных ИТП являются тромбоцитопения (норма тромбоцитов в периферической крови 150-400 х 109/л), увеличение времени кровотечения после стандартной травмы (по Дюку, но лучше по Айви или Борхгревину—Ваалеру), положительные пробы на резистентность капилляров (жгута, щипка и др.), увеличение количества «недеятельных» мегакариоцитов в костном мозге. Миелограмма обязательна с целью дифференциального диагноза.
При дифференциальном диагнозе следует иметь в виду, что стойкая гипоплазия мегакариоцитарного ростка, изменения миелоидного и эрит- роидного ростков костного мозга при отсутствии постгеморрагической анемии нехарактерны для ИТП, и наличие их требует поисков других причин тромбоцитопении. Лихорадка, увеличение лимфатических узлов, спленомегалия, обнаружение выраженных сдвигов в лейкоцитарной формуле, лейкоцитоза, повышенная СОЭ, значительная диспротеинемия — все это требует исключения инфекционных и других перечисленных выше заболеваний и нетипично для ИТП. Особенно важно дифференцировать ИТП с злокачественными гемопатиями (лейкозы и др.), иммунопатологическими болезнями (системная красная волчанка и др.).
Врожденная изоиммунная тромбоцитопеническая пурпура обычно возникает при наличии у плода тромбоцитарного антигена PLA I и отсутствии его у матери (в популяции таких лиц 2-5%), что и приводит к сенсибилизации матери, синтезу ею антитромбоцитарных антител, которые, проникая через плаценту, вызывают тромбоцитолиз у плода. Заболевание диагностируют у 1 на 5000-10 000 новорожденных; характеризуется появлением в первые часы жизни петехиальных и мелкопятнистых геморрагий на коже. При тяжелом течении (позднее появление геморрагического синдрома) возможны кровоизлияния в слизистых оболочках, мелена, носовые, пупочные, легочные кровотечения, внутричерепные геморрагии (у 10-12% больных). Типична умеренная спленомегалия. Диагноз основан на клинико-лабораторных данных, положительной реакции тромбоагглютинации кровяных пластинок ребенка в сыворотке крови матери. Тромбоцитопения держится от 2 до 12 нед, а иногда и дольше, хотя нарастание геморрагического синдрома купируется при рациональной терапии в первые дни жизни.
Врожденная трансиммунная тромбоцитопения в период новорожденности наблюдается у 30-50% детей от матерей, больных идиопатической тромбоцитопенической пурпурой. В половине случаев не сопровождается геморрагическими расстройствами. Генез тромбоцитопении связан с проникновением от матери к плоду антитромбоцитарных антител и сенсибилизированных к аутотромбоцитам материнских лимфоцитов. Клинические проявления развиваются обычно в первые дни жизни: петехии, небольшие экхимозы на спине, груди, конечностях, реже кровоизлияния на слизистых оболочках, мелена, носовые кровотечения. Как правило, кровоточивость нетяжелая, но описаны случаи внутричерепных геморрагий.
Диагноз основан на анамнестических и клинико-лабораторных данных с обнаружением у матери антитромбоцитарных аутоантител, а у матери и ребенка — сенсибилизированных к аутотромбоцитам лимфоцитов. Выздоровление наступает через 5-12 нед. Переход в идиопатическую тромбоцитопеническую пурпуру наблюдается в 1-3% случаев.
Наследственные тромбоцитопенические пурпуры могут быть следствием недостаточного образования тромбоцитов или повышенного их разрушения. Гипопластические тромбоцитопенические пурпуры (с амега- кариоцитозом или мегакариоцитарной гипоплазией), как правило, сочетаются с другими пороками развития, особенно часто с аплазией лучевых костей. Кровоточивость (пурпура, носовые, кишечные и другие кровотечения) и тромбоцитопения в типичных случаях появляются в первые дни жизни, реже позже.
Наследование аутосомное, рецессивное. Прогноз плохой: более половины больных умирает в возрасте до года. Гипоплазия мегакариоцитарного ростка может быть симптомом гипопластических анемий, лейкоза, хромосомных аномалий (трисомий по 13-15-й, 18-й парам хромосом). Наследственная тромбоцитопеническая пурпура может быть и результатом дефицита синтеза тромбоцитопоэтина (доминантный тип наследования), и в таких случаях назначение плазмы даже внутрь приводит к временной нормализации количества тромбоцитов.
Наследственные тромбоцитолитические пурпуры бывают микроцитарные, макроцитарные и нормоцитарные. Из этой группы наиболее изучены синдром Вискотта—Олдрича (см. главу 23), геморрагическая тромбоцитодистрофия (синдром Бернара—Сулье) и аномалия Мея—Хегглина.
При синдроме Бернара—Сулье, наследуемом по рецессивно-аутосомно- му типу, кровоточивость чаще тяжелая: в первые месяцы жизни появляется пурпура, кровотечения. Тромбоцитопения либо появляется, либо значительно нарастает в момент кровотечения. Тромбоциты большие (80% их имеют диаметр более 4 мкм, большой голубой гиаломер), не реагируют на такие агрегирующие агенты, как ристоцетин, бычий фибриноген. Сущность аномалии тромбоцитов — отсутствие в оболочке клеток гликопротеина lb (гликокальцина), содержащего рецепторы для фактора Виллебранда, что и определяет низкую адгезивную способность тромбоцитов и дефект агрегации с ристоцетином.
Кровоточивость при синдроме Мая—Хегглина нетяжелая, возникает в дошкольном и школьном возрасте. Наследование аномалии аутосомное, доминантное. Тромбоцитопения сочетается с большими размерами кровяных пластинок и наличием телец Доле в нейтрофилах и моноцитах.
Зависит от генеза тромбоцитопении. Новорожденных с изоиммунными и трансиммунными пурпурами в течение 1 нед кормят донорским грудным молоком, а затем прикладывают к груди матери (с контролем числа тромбоцитов в периферической крови ребенка). Лечение тромбоцитопенических пурпур у новорожденных см. наш учебник «Неонатология» (М., МЕДпресс, 2004). При других тромбоцитопенических пурпурах детей кормят обычно, в соответствии с возрастом. Режимные ограничения, как правило, необходимы лишь в период геморрагического криза.
Учитывая возможную роль инфицирования Helicobacter pylori в патогенезе ИТП у отдельных больных и данные К. Кохды и соавт. (2002) о существенном увеличении числа тромбоцитов у больных ИТП после эра- дикационной терапии, целесообразно у каждого больного провести неинвазивные исследования по диагностике Нр-инфекции (серологический, ПЦР, дыхательный, определение HP-антигена в кале) и далее решить вопрос об эрадикационной терапии (см. главу 9).
При любой тромбоцитопенической пурпуре (если исключен ДВС-синдром) показано назначение внутрь аминокапроновой кислоты (0,05-0,1 г/кг 4 раза в сутки) или траексаминовой кислоты (20-25 мг/кг 3-4 раза в день) и других препаратов, улучшающих адгезивно-агрегационную активность тромбоцитов (адроксон, этамзилат-дицинон, пантотенат кальция, хлоро- филлин натрия, АТФ внутримышечно в сочетании с препаратами магния внутрь, фитотерапия). В период геморрагического криза аминокапроновую кислоту необходимо 1-2 раза в день вводить внутривенно капельно.
Иммуноглобулин внутривенно капельно вводят в дозе 0,5 г/кг массы тела (10 мл/кг 5% раствора) ежедневно в течение 4 дней, что приводит к подъему количества тромбоцитов к концу курса лечения у 2/3—3/4 больных ИТП, хотя лишь у 25-30% больных достигается стойкая клинико-гематологическая ремиссия. Лечение внутривенным иммуноглобулином показано и при трансиммунной и изоиммунных тромбоцитопенических пурпурах новорожденных. Однако это достаточно дорогой метод и обычно все же у детей с ИТП лечение начинают с применения преднизолона.
Показаниями к назначению глюкокортикоидов детям, больным ИТП, являются: генерализованный кожный геморрагический синдром при количестве тромбоцитов менее 20 х 109/л, сочетающийся с кровоточивостью слизистых оболочек, кровоизлияния в склеру и сетчатку глаза, влажная пурпура, осложнившаяся постгеморрагической анемией, кровоизлияния во внутренние органы. Преднизолон назначают на 2-3 нед в дозе 2 мг/кг в сутки с дальнейшим снижением дозы и отменой препарата. Длительное, многомесячное лечение глюкокортикоидами неэффективно и приводит к ряду осложнений.
Антирезусный иммуноглобулин (анти-D-IgG), вводимый резус-положи- тельным больным внутривенно в дозе 25-75 мкг/кг в течение 2-5 дней у половины больных с хронической ИТП, способствует повышению количества тромбоцитов. У спленэктомированных неэффективен.
Считается, что основной механизм положительного эффекта у больных ИТП как кортикостероидной терапии, так и внутривенных иммуноглобулинов, анти-D-IgG заключается в блокаде Fc-рецепторов макрофагов селезенки, что нарушает фагоцитоз тромбоцитов.
Интерферон-а2, генно-инженерный препарат (Реаферон, Интрон А, Реа- ферон-А), начали использовать для лечения больных ИТП с 1988 г. Согласно Е. К. Донюш и соавт. (1997), из 40 детей с хронической ИТП гематологический ответ был достигнут у 72,5% больных (у 15% полный, то есть нормализация количества тромбоцитов). Детям до 5 лет доза препарата составляла 500 000 МЕ/сут, 5-12 лет — 1 млн МЕ/сут и старше 12 лет — 2 млн МЕ/сут. Препарат вводили подкожно или внутримышечно 3 раза в неделю в течение 3 мес. Хотя результаты лечения следует расценивать лишь через 6-7 нед от его начала, у большинства больных гематологический эффект отмечался уже через 2 нед. Отечественный препарат для ректального применения Ви- ферон в возрастных дозировках так же, хотя и с меньшим успехом используют у больных ИТЛ.
Даназол — синтетический андроген, производное этинилтестостерона, обладающее минимальным вирилизирующим эффектом, ингибирующий функциональную активность макрофагов и являющийся иммуномодулятором, нашедшим широкое применение в терапии аутоиммуных гемопатий. Е. К. Донюш и соавт. (2001) назначали даназол в дозе 10 мг/кг/сут (не более 800 мг/сут), разделенной на 2 приема (утром и вечером) в течение 3 мес и более. Терапия даназолом позволила достичь частичного гематологического ответа у 57,1% детей с хронической ИТП, в том числе у 16,7%, не ответивших на кортикостероидную терапию. Средняя скорость гематологического ответа на терапию даназолом составила 3-4 нед.
Трансфузии тромбоцитной массы — не эффективны, и к ним прибегают очень редко, лишь при жизнеугрожающих кровоизлияниях (например, в головной мозг), количество тромбоцитов в периферической крови при этом не увеличивается, и возможен только местный гемостатический эффект.
Показания к спленэктомии у больных ИТП: влажная пурпура, продолжающаяся более 6 мес и требующая назначения повторных курсов глюкокортикоидов; острая пурпура при наличии тяжелой кровоточивости, не купирующейся на фоне современной комплексной терапии; подозрение на кровоизлияние в мозг. По суммарным данным литературы, у 85% детей, больных ИТП, спленэктомия приводит к клинико-лабораторной ремиссии либо к значительному уменьшению кровоточивости. Самой частой причиной рецидива болезни после спленэктомии является наличие у больных добавочных селезенок, не удаленных во время операции, что можно определить по отсутствию эритроцитов с тельцами Ховеля—Жоли, которые обязательно появляются у спленэктомированных. В случае неэффективности спленэктомии, вновь кратковременно применяют глюкокортикостероиды, а если и это не приводит к увеличению числа тромбоцитов и купированию геморрагий, назначают винкристин (1,5 мг/м2) внутривенно 1 раз в неделю. Обычно эффект наступает после 2-4 введений.
Используют и другие иммуносупрессоры — имуран (азатиоприн) по 50 мг/м2 в сутки или циклофосфан (циклофосфамид) по 1000 мг/м2 в сутки в течение 1-2 мес, антитимический или антилимфоцитарный глобулины 1,5-2 мг/кг внутривенно капельно через день (на курс 6-7 инфузий). Уже в XXI веке получены обнадеживающие результаты при использовании у больных с рефрактерной к различным видам терапии ИТП Ритуксимаба — генно-инженерных, химерных, гуманизированных IgG1/к-моноклональных антител, специфичных для молекулы CD20 — пан-В-клеточного поверхностного фосфопротеина (индуцируют апоптоз и лизис CD20" В-лимфоцитов), выпускаемых в Швейцарии (375 мг/кг внутривенно 1 раз в неделю, 3-4 введения).Спленэктомия нежелательна у детей в возрасте до 5 лет (особенно до года), так как риск сепсиса в этом случае около 1-2%. Учитывая, что спленэктомированные больные особенно чувствительны к пневмококковой инфекции (лишь в первый год после операции), рекомендуют до спленэктомии провести иммунизацию пневмококковой вакциной, либо в течение полугода после операции 1 раз в месяц вводить бициллин-5.
При острой ИТП проводят в течение 5 лет, при хронической — до перехода ребенка во взрослую поликлинику. Прививки на фоне антигистаминных средств возможны лишь через 1 год после острого периода. Противопоказаны прививки живыми вирусными вакцинами. В течение 3-5 лет нецелесообразна смена климата. Диета обычная. Анализы крови с подсчетом числа тромбоцитов в первые 3 мес после выписки надо делать 1 раз в 2 нед, далее в течение 9 мес ежемесячно и в дальнейшем 1 раз в 2 мес, а также после каждой перенесенной инфекции. При лечении детей следует избегать ацетилсалициловой кислоты, анальгина, карбенициллина, нитрофурановых препаратов, УВЧ и УФО. В течение 3-6 мес после выписки целесообразно назначить кровоостанавливающий сбор трав в сочетании с чередующимися 2-недельными курсами препатаров, стимулирующих адгезивно-агрегацион- ную функцию тромбоцитов, желчегонными средствами (прием аллохола в течение 1 мес, затем перерыв на 1 мес и снова прием этого препарата). Далее упомянутую терапию назначают курсами по 2 мес 2-3 раза в год.
В кровоостанавливающий сбор трав входят тысячелистник, пастушья сумка, крапива двудомная, зайцегуб опьяняющий, зверобой, земляника лесная (растения и ягоды), водяной перец, кукурузные рыльца, шиповник. Все растения смешивают в равных частях, заливают 1 столовую ложку сбора стаканом кипятка и настаивают 10-15 мин. Пить по 1 стакану в сутки в 2-3 приема в течение 1 мес. Затем делают перерыв на 1 мес и вновь проводят месячный курс.
При современных методах лечения для жизни — благоприятный. Летальность не выше 2-3%. По общепринятому мнению, 75% больных с острой ИТП выздоравливают спонтанно, без всякого лечения в течение 6 мес. Частота перехода острой ИТП в хроническую составляет примерно 10%.
Тромбоцитопатии — расстройства гемостаза, обусловленные качественной неполноценностью кровяных пластинок при нормальном их количестве. Различают наследственные и приобретенные тромбоцитопатии. Среди первичных наследственных тромбоцитарных дисфункций наиболее часто встречаются тромбоцитопатии с дефектом гранул (дефицитом гранул или реакций высвобождения). Вторичные наследственные тромбоцитопатии типичны при болезни Виллебранда, афибриногенемии, альбинизме (синдром Херманского—Пудлака), синдроме гиперэластичной кожи (Элерса—Данлоса) и Марфана, многих аномалиях обмена. Приобретенные тромбоцитопатии с геморрагическим синдромом или без него характерны для многих болезней крови (лейкозы, гипопластические и мегалобластические анемии), уремии, ДВС-синдрома, иммунопатологических болезней (геморрагический васкулит, красная волчанка, диффузный гломерулонефрит и др.), лучевой болезни, лекарственной болезни при приеме салицилатов, ксантинов, карбенициллина, нейроциркуляторных дисфункций.
Распространение даже первичных наследственных тромбоцитопатий не установлено, но несомненно, что это самая частая генетически обусловленная патология системы гемостаза. В большинстве случаев так называемой семейной кровоточивости неясного генеза можно подозревать наследственные тромбоцитопатии. Частота наследственных тромбоцитопатий, включая и болезнь Виллебранда, в популяции достигает 5% и более.
В основе дефекта функциональной активности тромбоцитов при тромба- стении (описана в 1918 г. швейцарским педиатром Евгением Гланцманном и потому названа его именем) лежит отсутствие комплекса гликопротеинов IIb/IIIа на их мембране, а отсюда неспособность тромбоцитов связывать фибриноген, агрегировать друг с другом, вызывать ретракцию кровяного сгустка. Комбинация гликопротеинов Hb/IIIa является специфическим для тромбоцитов и мегакариоцитов интегрином — комплексом, опосредующим различные внеклеточные сигналы к цитоскелету тромбоцитов.
Классификация наследственных тромбоцитопатий [R. Colman, 1993]
I. Дефект взаимодействия тромбоцит — агрегант (дефект рецептора):
— селективные дефекты адреналиновых, коллагеновых, тромбоксановых/ эндопероксидных рецепторов.
П.Дефект взаимодействия тромбоцит — сосудистая стенка:
— болезнь Виллебранда (дефицит или дефектность ФВ);
— синдром Бернара—Сулье (дефицит ГП lb).
III. Дефект межтромбоцитарного взаимодействия:
— врожденная афибриногенемия (дефицит фибриногена);
— тромбастения Гланцманна (дефицит или дефект ГП ПЬ/Ша).
IV. Нарушения тромбоцитарной секреции:
1) дефицит пула хранения:
— дефицит 5-гранул (плотные гранулы);
— дефицит а-гранул;
— дефицит а5-гранул;
2) нарушения обмена арахидоновой кислоты:
— нарушения высвобождения арахидоновой кислоты;
— дефицит циклооксигеназы;
— дефицит тромбоксансинтетазы;
3) первичный дефект секреции с нормальным пулом хранения и нормальным синтезом тромбоксана:
— дефект мобилизации кальция;
— дефект метаболизма фосфатидилинозитола;
— дефект фосфорилирования белков.
V. Нарушения взаимодействия тромбоцит — фактор свертывания.
VI. Сочетанные врожденные нарушения — аномалия Мея—Хегглина, болезнь Дауна, синдромы мезенхимальной дисплазии (Марфана, Элер- са—Данлоса), TAR-синдром.
Достижения последнего десятилетия в области молекулярной биологии, биохимии мембран, механизмов трансмембранной передачи сигналов к внутриклеточному скелету, а также участие вторых посредников (аденилат- циклазного — тормозного и Са-инозитолового — стимулирующего) в реализации клеточных эффектов способствовали пониманию путей взаимодействия клеток крови, эндотелиоцитов с биологически активными веществами в ходе воспалительного процесса, репарации, гемостаза, аллергии.
Наследственные дефекты мембран — причина неспособности тромбоцитов связывать фибриноген при тромбастении или связывать фактор Виллебранда, адгезировать (прилипать) к чужеродным поверхностям, коллагену при аномалии Бернара—Сулье.
При разных вариантах наследственных тромбоцитопатий с дефектом реакции освобождения выявлены дефициты циклооксигеназы, тромбоксан-синтетазы и др. Кроме того, при некоторых наследственных тромбоцитопатиях обнаружен дефицит плотных гранул (болезнь Херманского—Пудлака, синдром Ландольта), дефицит белковых гранул (синдром серых тромбоцитов) или их компонентов, лизосом.
Таблица 214
Функциональные свойства тромбоцитов при наиболее распространенных наследственных тромбоцитопатиях

В генезе повышенной кровоточивости при всех вариантах тромбоцитопатии основное значение имеет дефект образования первичной гемостатической пробки и взаимодействия как самих тромбоцитов друг с другом, так и тромбоцитарного и плазменного звеньев гемостаза.
Современные представления о рецепторном аппарате тромбоцитов и врожденных тромбоцитопатиях представлены на рис. 112, классификация наследственных тромбоцитопатий [Colman R., 1993] — см. выше. Однако практическое использование данной классификации достаточно сложно и возможно лишь в высокоспециализированных клиниках, поэтому для практических целей можно использовать следующую упрощенную классификацию (табл. 214).
При разных вариантах дефекта тромбоцитов тяжесть заболевания варьирует от синдрома легкой кровоточивости (склонность к синячковости при незначительных травмах; кожным геморрагиям при трущей тело одежде, на месте сдавления резинками или при энергичном давлении на конечность; периодические необильные носовые кровотечения, семейные длительные менструации у женщин и др.) до обильных носовых, маточных, желудочно-кишечных кровотечений, распространенной кожной пурпуры. Нередко у таких больных небольшие хирургические вмешательства (экстракция зуба, аденотомия, тонзиллэктомия и др.) вызывают обильные и длительные кровотечения, приводящие к анемии. Кожный геморрагический синдром может быть в виде петехий, экхимозов, реже гематом. Часто минимальная кровоточивость настолько распространена среди родственников, что это объясняют семейной слабостью сосудов, семейной чувствительностью и т. д. Именно у больных с наследственными тромбоцитопатиями развивается обычно кровоточивость как осложнение после приема лекарственных препаратов, которые у миллионов людей этой реакции не вызывают. У них же часты носовые кровотечения при инфекциях.
Длительные торпидные к обычной терапии гематурии тоже могут быть проявлением тромбоцитопатии (все же у таких больных всегда либо в анамнезе, либо даже в момент обследования можно обнаружить и другие проявления повышенной кровоточивости). Время появления первых признаков повышенной кровоточивости может быть самым различным, но чаще все-таки это ранний или дошкольный возраст. Весной и зимой кровоточивость более выраженная. С возрастом нередко интенсивность геморрагического синдрома стихает. Наиболее стойкий и тяжелый геморрагический синдром из перечисленных наследственных тромбоцитопатий отмечается при тромбастении. Частота различных симптомов повышенной кровоточивости при различных тромбоцитопатиях представлена на рис. 113.
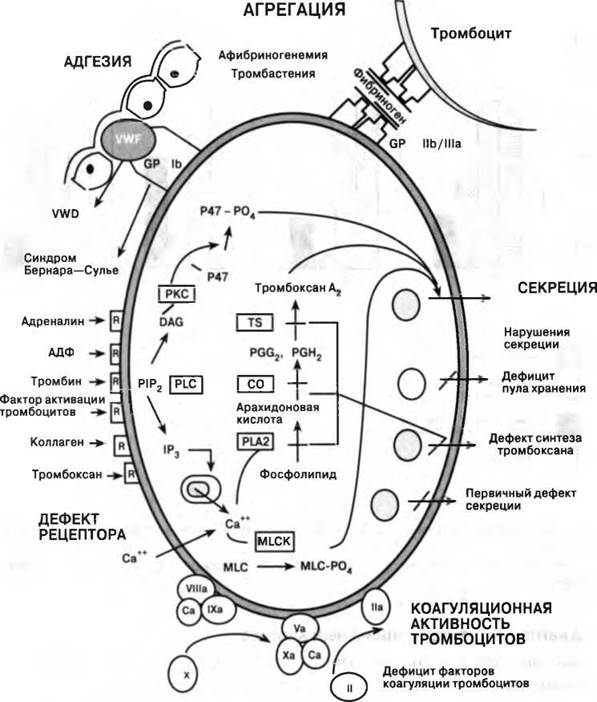
Рис. 112. Схема нормального тромбоцитарного ответа и врожденных нарушений функций тромбоцитов [R. Colman, 1993].
СО — циклооксигеназа; DAG — диацилглицерол; IP — инозитолтрифосфат,- MLC—миозин, легкая цепь; MLCK — киназа легкой цепи миозина; PIPg — дифосфат фосфатидилинозитола,- КС — протеинкиназа,- PLC - фосфолипаза С, PLAg - фосфолипаза Ag; TS - синтетаза тромбоксана; VWF - фактор Виллебранда; VWD - болезнь Виллебранда,- GP - гликопротеин.

Рис. 113. Характер повышенной кровоточивости при наследственных тромбоцитопатиях (Е. Д. Болотина).
а — тромбастения; b — дефицит пула хранения; с — дефект реакции освобождения,- d — болезнь Виллебранда.
Диагноз и дифференциальный диагноз
Заболевание можно заподозрить уже на основании анамнеза. Обязательным является составление родословной с тщательным сбором сведений о минимальной кровоточивости у родственников. Эндотелиальные пробы на резистентность капилляров (манжеточная, жгута, баночная), как правило, положительные.
Может быть увеличена длительность кровотечения, но при определении по Дюку она чаще нормальная. Количество тромбоцитов и показатели свертывающей системы крови без отклонений от нормы (во всяком случае, при определении традиционными методами изучения коагулограммы).
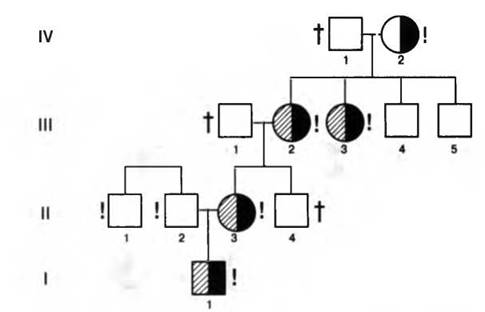
Рис. 114. Родословная семьи Алеши А.( 7 лет. Дефицит пула хранения.

Рис. 115. Родословная семьи Миши М., 3.5 лет. Наследственная тромбоцитопатия с дефектом реакции освобождения.

Рис. 116. Родословная семьи Лены Р., 2,5 лет. Тромбастения.
Окончательный диагноз возможен лишь при лабораторном исследовании свойств тромбоцитов: их адгезивной способности к стеклу и коллагену (снижены лишь при болезнях Виллебранда и Бернара—Сулье), ретенции их в ранке, агрегационной активности с разными дозами АДФ, коллагеном, ристоцетином, оценке реакций освобождения.
При этом обследование следует проводить в динамике (для исключения случайных изменений свойств тромбоцитов) и обязательно не только у ребенка, но и его родителей, а также родственников с повышенной кровоточивостью.
Дефицит пула хранения, тромбоцитопатию с дефектом реакций освобождения наследуют по аутосомно-доминантному типу (рис. 114,115), поэтому у одного из родителей больного дефект свойств тромбоцитов находят обязательно.
Тромбастению нередко наследуют аутосомно-рецессивно, в связи с чем выявление гетерозиготного носителя среди родителей может быть затруднено (рис. 116). В то же время, есть семьи и с доминантным наследованием тромбастении.
Дифференциальную диагностику проводят с другими видами геморрагических диатезов. Особенно необходимо разграничивать тромбоцитопатии с болезнью Виллебранда (опорный пункт диагностики — дефектная агрегация с ристоцетином, что бывает только при болезни Виллебранда и синдроме Бернара—Сулье). Изучение состояния коагуляционного звена гемостаза у больных позволяет исключить дефициты VIII, II, V, X, I и III факторов свертывания, для которых также характерен микроциркуляторный тип повышенной кровоточивости.
Диета в соответствии с возрастом и сопутствующими заболеваниями. Режим определяется интенсивностью геморрагического синдрома. Обычно необходимости в постельном режиме нет. Назначают препараты, способствующие улучшению адгезивно-агрегационной функции тромбоцитов, из разных групп (обычно внутрь): антифибринолитического действия (е-аминокапроновая кислота или трансэксаминовая кислота в суточной дозе при приеме внутрь 0,1-0,2 г/кг, разделенные на 4 приема; парааминобензойная кислота 7,5 мг/кг 3-4 раза в сутки внутрь); ангиопротекторы (этамзилат — Дицинон в разовой дозе 12,5 мг/кг внутримышечно, внутривенно или внутрь 3-4 раза в сутки; Адроксон 0,025% раствор по 1-2 мл внутримышечно или подкожно 3-4 раза в сутки); стабилизаторы биологических мембран (\% раствор АТФ 0,5-2 мл в зависимости от возраста однократно в сутки внутримышечно; Магнерот внутрь по 10 мг/кг 2-3 раза в сутки; Магне В6 внутрь по 5 мг/кг 2-3 раза в сутки, препараты кальция — предпочтителен пантотенат кальция по 5 мг/кг 2 раза в сутки; карбонат лития 5 мг/кг однократно в сутки на ночь); средства, стимулирующие внутриклеточные биоэнергетические процессы (оротат калия, Рибоксин в суточной дозе 10 мг/кг, разделенной на 3 приема; Эссенциале, глютаминовая кислота или липоевая кислота в возрастных дозировках внутрь); витамины С, В1, В2, В6, А, Е, фолиевая кислота в дозах, вдвое-втрое превышающих физиологические потребности, внутрь; фитотерапия (см. «Идиопатическая тромбоцитопатическая пурпура»).
Обычно назначают препараты из 2-3 групп курсом не менее 10-14 дней. Курсы повторяют в зависимости от тяжести и рецидивирования геморрагического синдрома через 1-3 мес. Фитотерапию проводят между курсами медикаментозной терапии по 2-3 нед. Важно выявлять и лечить сопутствующие заболевания и состояния.
Необходимо избегать нарушающих функцию тромбоцитов препаратов, особенно ацетилсалициловой кислоты, которая, ингибируя простагландин- синтетазу (циклоксигеназу), резко тормозит синтез тромбоксанов, блокируя тем самым агрегацию (рис. 117). Парацетамол не нарушает агрегацию тромбоцитов, тогда как все остальные нестероидные противовоспалительные препараты угнетают.
Кроме того, угнетают агрегацию тромбоцитов эуфиллин, трентал, дипи- ридамон, преднизолон, гепарин, пенициллины, большие дозы витамина С, сульфаниламиды, цитостатики, мочегонные средства и др. Из пенициллинов особенно резко угнетает агрегационную функцию тромбоцитов карбе- нициллин. Назначение одновременно 3 ингибиторов функции тромбоцитов может вызвать желудочно-кишечное кровотечение у детей с эрозивными процессами в желудочно-кишечном тракте.

Рис. 117. Точки приложения действия антитромбоцитарных препаратов (М. Стемерман).
При наследственных тромбоцитопатиях в случаях отсутствия внутричерепных геморрагий для жизни благоприятный, если проводят адекватную терапию и вовремя ликвидируют выраженную кровопотерю. Следует отметить, что массивные внутричерепные геморрагии характерны лишь для очень тяжелых форм тромбастении, болезни Виллебранда и синдрома Бернара—Сулье.
Включение вазопатий в группу геморрагических диатезов весьма условно, и это скорее традиция. Различают наследственные вазопатии (болезнь Рандю—Ослера, ангиоматоз сетчатки — синдром Гиппеля—Линдау; синдром гиперэластичной кожи — синдром Элерса—Данлоса; гемангиомы в сочетании с тромбоцитопенией, анемией — синдром Казабаха—Мерритта; телеангиэктазии кожи с атаксией — синдром Луи-Бар) и приобретенные вазопатии (геморрагический и другие виды аллергических васкулитов; симптоматические васкулиты при коллагенозах, медикаментозных и пищевых аллергозах; инфекционные и токсические вазопатии; гиповитаминозные вазопатии — дефициты витаминов С, Р и др.). Подавляющее большинство этих заболеваний описано в учебнике по детской дерматологии, некоторые — в настоящем учебнике. Наиболее распространенная вазопатия у детей — геморрагический васкулит.
ГВ (болезнь Шенлейна—Геноха, анафилактоидная пурпура, капилляротоксикоз) — иммунопатологическое заболевание, характеризующееся системным васкулитом (поражаются мелкие сосуды: капилляры, ве- нулы, артериолы с отложением в их стенках иммунных депозитов, состоящих преимущественно из иммуноглобулинов класса IgA) и проявляющееся симметричными, чаще мелкоточечными кровоизлияниями на коже, обычно в сочетании с болью и отечностью суставов, болями в животе, поражением почек. ГВ диагностируют у 2-2,5 на 10 000 детского населения в год. Чаще заболевают дети от 6 мес до 7 лет. Среди больных мальчиков в 2 раза больше, чем девочек.
Причина болезни не установлена, но у некоторых детей отмечена связь ее развития с перенесенными острыми вирусными заболеваниями, бактериальными инфекциями (чаще стрептококковыми — у 50% больных), профилактическими прививками, введениями гамма-глобулина, лекарственной аллергией, гельминтозами.
Специфическое наследственное предрасположение (то есть наличие аналогичного заболевания в семье) имеется лишь у небольшого числа больных, тогда как отягощение родословной аллергическими болезнями есть у большинства детей. У многих больных удается обнаружить очаги хронической инфекции. Полагают, что ведущую роль в патогенезе может играть III тип аллергических реакций — иммунокомплексное поражение, приводящее к лейкоцитокластическому васкулиту (рис. 118).
Не исключена также триггерная роль каких-то неизвестных эндогенных веществ, поступающих из кишечника. В настоящее время у больных ГВ установлено нарушение барьерной функции кишечника и повышенная проницаемость его стенки для макромолекул.
У некоторых детей в основе патогенеза болезни лежит иммунодефицитное состояние, в частности, дефицит С2-комплемента. По мнению А. В. Па- паяна, решающую роль в патогенезе ГВ могут играть реакции по типу феномена Швартцмана (рис. 119).

Рис. 118. Развитие иммунокомплексного васкулита (схема) (А. И. Воробьев и др.).
1 — циркуляция комплексов (отложений нет);
2 — отложение комплексов в стенке сосуда (локализация поражений зависит от состава комплексов);
3 - васкулит (нейтрофильно-макрофагальная реакция, тромбоз).
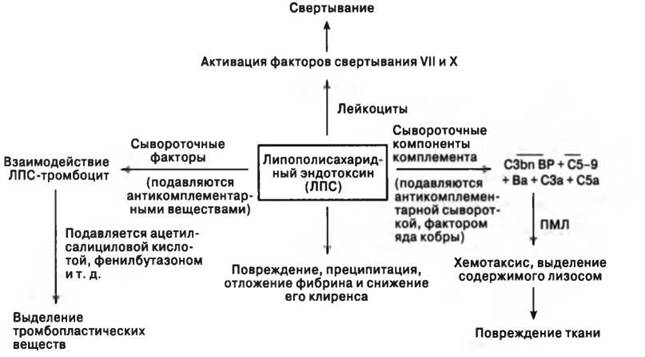
Рис. 119. Иммунологические и неиммунологические реакции при феномене Швартцмана (Р. X. Кормен, С. С. Асгар).
Подтверждением иммунокомплексного поражения сосудов при ГВ является обнаружение в местах поражения (в коже, внутри сосудов) иммуноглобулинов А, М, G, фибриногена, С3-комплемента. Такие изменения находят у 2/3 больных, хотя у всех имеются отложения в сосудах почек комплексов с IgA. У части больных обнаружен высокий уровень IgA в крови и В-лимфоцитов с IgA. По мере затухания болезни количество В-лимфоцитов с IgA в крови снижается, но этого не происходит у больных нефропатией.В последнее десятилетие обращают внимание на то, что маркером васкулита может служить повышенный уровень в крови антигена фактора Виллебранда (ФВаr).
Грубых изменений свертывающей системы крови обычно не находят, но, как правило, регистрируют тенденцию к гиперкоагуляции. У 1/3 детей с ГВ имеется ДВС-синдром.
Поражение почек вызвано иммунными комплексами с IgA и может носить характер очагового, сегментарного (по типу IgA-нефропатии при болезни Берже), реже — острого, подострого диффузного гломерулонефрита.
Г. А. Лыскина и соавт. (2000) предлагают следующую клиническую классификацию ГВ.
1. Форма (эволюция) болезни: начальный период; ремиссия;
рецидив;
2. Клинические формы: простая; смешанная.
3. Клинические синдромы: кожный;
суставной;
абдоминальный;
почечный.
4. Степень тяжести.
Легкая:
— общее состояние удовлетворительное;
— необильные высыпания;
— возможны артралгии.
Среднетяжелая:
— общее состояние средней тяжести;
— обильные высыпания;
— артралгии, артрит;
— периодические боли в животе;
— микрогематурия;
— небольшая протеинурия (следы белка в моче).
Тяжелая:
— общее состояние тяжелое;
— высыпания обильные сливные с элементами некроза;
— рецидивирующие ангионевротические отеки;
— упорные боли в животе;
— желудочно-кишечное кровотечение;
— макрогематурия;
— нефротический синдром;
— острая почечная недостаточность.
5. Характер течения:
острое (до 2 мес); затяжное (до 6 мес); хроническое (рецидивирующее).
Наиболее типичным признаком является поражение кожи (рис. 120, 121). При отсутствии кожных изменений диагноз не ставят. Начало болезни (чаще через 1-2 нед после острого респираторного заболевания) может быть острым с одновременным появлением нескольких синдромов, но поражения кожи иногда возникают и позже суставного и абдоминального синдромов.
Обычно изменения появляются на коже нижних конечностей, затем на ягодицах, верхних конечностях, груди, пояснице, лице и шее. В типичных случаях вначале это мелкие (около 2-3 мм в диаметре) эритематозные пятна или макулопапулы. При надавливании элементы становятся бледными, но в дальнейшем теряют эту способность. Иногда на начальном этапе болезни при назначении гепарина сыпь может исчезнуть за несколько часов.
Чаще сыпь через некоторое время становится геморрагической и элементы приобретают красно-багровую окраску. Далее сыпь бледнеет, становясь коричневой, а потом с желтоватым оттенком, но обычно не цветет.
Кожные поражения чаще симметричные, группируются вокруг суставов, на ягодицах, внутренней поверхности бедер, разгибательных поверхностях конечностей. Кожные поражения могут быть полиморфные за счет дальнейших подсыпаний.
Волнообразность подсыпаний — типичный признак. Кроме того, у больных иногда могут

Рис. 120. Внешний вид больной геморрагическим васкулитом с почечным синдромом.
быть явления многоморфной или но- дозной (узловатой) эритемы, ангионевротического отека, а также отечности кистей, стоп, голеней, век, лица.
Элементы сыпи могут достигать 2-3 см в диаметре.
Вследствие сопутствующей вторичной тромбоцитопатии (особенно на фоне назначения нестероидных противовоспалительных средств) возможны носовые кровотечения, экхимозы. Зуд для ГВ нехарактерен. При тяжелом течении возможна некротическая пурпура, которой предшествуют буллезные высыпания. Некрозы могут оставлять после себя рубцы.
Суставной синдром — припухлость, болезненность, гиперемия — бывает у 2/3 больных в крупных суставах (коленных, локтевых, голеностопных и др.). Чаще поражение несимметричное. Артрит при ГВ обычно быстро проходит и стойких деформаций после себя не оставляет.
Абдоминальный синдром развивается приблизительно у 2/3 больных ГВ и характеризуется внезапными схваткообразными, очень резкими болями, которые чаще локализуются возле пупка, могут сопровождаться стулом черного или алого цвета (мелена), тошнотой, повторной рвотой (гематоме- зис). Живот слегка вздут, но напряжение брюшной стенки при неосложненном течении обычно отсутствует.
Стул может учащаться. При рентгеноскопии желудочно-кишечного тракта обнаруживают снижение подвижности кишечника, сегментарные сужения, вероятно, обусловленные отеком и геморрагиями. Нарушения моторики могут привести к непроходимости, инвагинации, инфарктам, перфорации кишки и перитониту (у 2-3% больных). Анализ на скрытую кровь в стуле (реакция Грегерсена) положителен при серийном исследовании у 80% больных.
Почечный синдром встречается у 1/3— 1/2 больных в виде очагового или сегментарного, диффузного гломерулонефрита, подострого экстракапиллярного пролиферативного нефрита. Выделяют 4 клинические формы поражения почек:
1) транзиторная гематурия;
2) капилляротоксический нефрит, гематурическая форма;
Рис. 121. Высыпание на ягодицах у больного геморрагическим васкулитом.
3) капилляротоксический нефрит с нефротическим синдромом и гематурией;
4) быстропрогрессирующий гломерулонефрит.
Первые две формы встречаются с одинаковой частотой 45% и протекают благоприятно.
У некоторых детей микроизменения в моче или даже макрогематурия без экстраренальных симптомов и грубого нарушения функции почек держатся достаточно длительно — несколько недель или месяцев и даже лет. В этих случаях речь идет, вероятно, о сегментарном нефрите. У 1/3 больных нефропатией имеется клиника типичного острого нефрита с четкими экстраренальными симптомами и синдромами. Течение этого вида нефропатии также чаще доброкачественное, но может привести и к хроническому нефриту. Наиболее тяжелое осложнение — подострый нефрит, ОПН.
Поражения других органов при ГВ редки — в процесс вовлекается головной мозг (преходящие судороги, парезы конечностей, асимметрия сухожильных рефлексов, симптомы поражения черепных нервов вследствие отека, реже кровоизлияния), глаза, отмечается припухлость яичек. Изменения сердечно-сосудистой системы, умеренная гепатоспленомегалия преходящи и отмечаются лишь в острой фазе.
Температура тела при ГВ обычно субфебрильная в течение 1-й недели болезни, на высоте болевого синдрома. Стойкий субфебрилитет или лихорадка — признаки сопутствующей инфекции.
Ставят на основании клинических данных, и он не требует дополнительных исследований для подтверждения. В анализе периферической крови обнаруживают разной степени выраженности лейкоцитоз (умеренный), увеличенную СОЭ, нейтрофилез, эозинофилию, тромбоцитоз. Типичными изменениями в крови при ГВ являются повышение уровней циркулирующих иммунных комплексов (ЦИК) и антигена фактора Виллебранда (Фваг). Учитывая частое поражение почек, всем больным необходимо систематически делать анализы мочи. При наличии изменений в моче производят исследования для оценки функционального состояния почек. В связи с тем, что у 1/3 больных может быть ДВС-синдром, целесообразно регулярно подсчитывать количество тромбоцитов, в разгар болезни изучить состояние гемостаза больного (время свертывания венозной крови, толерантность к гепарину, тромбиновое и парциальное тромбопластино- вое время, уровень фибриногена, продуктов деградации фибриногена и фибрина в крови, этаноловый и протаминсульфатный тесты).
Большие затруднения вызывает своевременная диагностика осложнений абдоминального синдрома — аппендицита, инвагинации, перфорации кишечника и перитонита. Такие дети нуждаются в совместном наблюдении педиатра и детского хирурга в динамике.
Дифференциальный диагноз проводят, прежде всего, в зависимости от клиники, с ревматизмом, кожными болезнями, заболеваниями желудочно-кишечного тракта. Иногда абдоминальный синдром на несколько часов и даже на 1 -3 дня предшествует кожным поражениям, и тогда лишь наблюдение за больным в динамике, отсутствие локальной симптоматики позволяют поставить правильный диагноз. Как уже отмечалось, наличие ГВ не исключает возможности аппендицита, инвагинации, перитонита после перфорации, и поиски соответствующей симптоматики у больного в остром периоде должны быть каждодневными. При этом следует помнить о травматичности глубокой пальпации для больных с ГВ. Их надо пальпировать осторожно и нечасто. Дифференцировать ГВ от других видов геморрагического васкулита можно на основании наличия у больных капилляротоксикозом триады: поражения кожи, суставов и абдоминальный синдром, что для других форм нехарактерно. Дифференциальная диагностика с коагулопатиями и нарушениями тромбоцитарного звена гемостаза, как правило, затруднений не вызывает. Не следует забывать, что ГВ может быть дебютом системных диффузных иммунопатологических заболеваний соединительной ткани, и в связи с этим при любых сомнениях следует проводить комплекс соответствующих иммунологических исследований.
Специфической терапии ГВ не существует. Если установлена связь с перенесенной бактериальной инфекцией или у больного имеются декомпенсированный очаг хронической инфекции, лихорадка, показан курс антибиотиков. При выборе антибиотика следует учитывать возможную роль инфицирования Helicobacter pylori в патогенезе ГВ у отдельных больных, и согласно нашему опыту целесообразно у каждого больного провести неинвазивные исследования по диагностике Нр-инфекции (серологический, ПЦР, дыхательный, определение HP-антигена в кале) и далее решить вопрос об эрадикационной терапии (см. главу 9). Тщательный анализ анамнеза должен навести на мысль о пищевом или лекарственном аллергене, который необходимо устранить из рациона и лечения. Впрочем, лучше отменить все медикаменты, на фоне которых возникла пурпура. Диета в остром периоде с ограничением животных белков, поваренной соли, экстрактивных веществ, продуктов, содержащих много гистамина или являющихся его либераторами. Нежелательны также продукты промышленного консервирования. Полезны кисломолочные продукты.
Режим постельный на 2-3 нед, затем его постепенно расширяют, так как возможны рецидивы пурпуры, объясняемые как ортостатическая пурпура.
Всем детям целесообразно назначение активированного угля или других энтеросорбентов холестирамина, полифепана внутрь. Применяют также желудочные капли, антигистаминные препараты, пантотенат кальция, рутин, умеренные дозы аскорбиновой кислоты, фитотерапию, хотя эффективность их и сомнительна.
При болях в животе, не проходящих после приема желудочных капель, назначают обезболивающие — но-шпу, баралгин и др.
Считают патогенетически показанным назначение одного из дезагреган- тов: дипиридамол (Курантил, Персантин) по 5 мг/кг/сут в 4 приема, или пентоксифиллин (Трентал, Агапурин) по 5-10 мг/кг/сут в 3 приема, или тиклопидин (Тиклид) по 5-10 мг/кг/сут 2 раза в день. Длительность терапии 3 мес [Лыскина Г. А. и соавт., 2000]. При среднетяжелом течении ГВ эти авторы рекомендуют назначать сочетанно 2 дезагреганта, а при рецидивирующем — добавлять к терапии плаквенил (Делагил) по 5-6 мг/кг/сут 1 раз на ночь в течение 6-12 мес и/или а-блокаторы — ницерголин (Сермион) или троксевазин, препараты никотиновой кислоты (ксантинола никотинат, Ком- пламин, Теоникол), кетотифен (Задитен), мембраностабилизаторы (витамины А по 1 мг в сутки, Е по 20-25 мг/сут, димефосфон по 20 мг/кг 3 раза в день).
Выраженная активность процесса с бурным абдоминальным, кожным и суставным синдромом — показание к сочетанному применению преднизолона и гепарина. Изолированное назначение преднизолона опасно, так как он способствует гиперкоагуляции, а склонность к развитию ДВС-синдро- ма при этом заболевании имеется (даже если нет четких признаков его наличия). Преднизолон обычно назначают в дозе 1 мг/кг, а гепарин 200-300 ЕД/кг в сутки, разделенной на 4-6 введений под кожу живота. Если на фоне гепаринотерапии время свертывания венозной крови продолжает оставаться укороченным (менее 8 мин), то дозу можно увеличить в 1,5 раза. Гепарин нельзя вводить 2 или 3 раза в день (!), так как это провоцирует развитие внутрисосудистых тромбов. Отмена гепарина должна быть постепенной, но за счет снижения дозы, а не уменьшения числа инъекций (!). Иногда при бурной клинической картине приходится прибегать к инфузионной терапии, и в этом случае можно достичь оптимального введения гепарина — внутривенно капельно с равномерным его поступлением в организм в течение суток. Предшествует началу гепаринотерапии вливание свежезамороженной плазмы как источника антитромбина III.
А. В. Чупрова и соавт. (2003), подчеркивая нетипичность течения коагулопатии потребления для детей с ГВ, пришли к заключению, что таким больным гораздо более показано назначение низкомолекулярных гепаринов (НМГ), в частности, фраксипарина. У детей, больных ГВ с выраженными тромботическими (ишемическими) проявлениями, они использовали фраксипарин из расчета 200-250 анти-Ха ЕД/кг в сутки методом круглосуточной внутривенной инфузии. При получении клинического эффекта, отчетливом снижении уровня растворимых фибрин-мономер- ных комплексов (РФМК) в плазме крови суточную дозу снижали до 100-150 анти-Ха ЕД/кг и вводили ее подкожно в два приема. При кожно-суставной форме ГВ без некротических элементов на коже и слизистых оболочках, эфемерности эпизодов абдоминальных болей авторы назначали фраксипарин подкожно по 100-150 анти-Ха ЕД/кг (на два введения). Общий курс лечения НМГ составляет 3-4 нед.
При тяжелом течении ГВ Лыскина Г. А. и соавт., помимо гепаринотерапии и глюкокортикоидов, рекомендуют 5-8 сеансов плазмафереза 2-3 объемов циркулирующей крови. Первые три сеанса плазмафереза проводят ежедневно, последующие — 1 раз в 3 дня. В качестве замещающих препаратов используют свежезамороженную плазму, растворы альбумина, глюкозы, низкомолекулярные декстраны. Возможно сочетание пульс-терапии преднизолоном (15-20 мг/кг/сутки в течение 3 дней) и плазмафереза.
У больных подострым нефритом или с бурным течением гломерулонефрита прибегают к сочетанному назначению иммунодепрессантов (аза- тиоприн или циклофосфамид) с глюкокортикоидами и гепарином, антиаг- регантами (курантил). Цитостатики не следует давать только в связи с затяжным или волнообразным течением болезни. У таких детей необходимо искать гельминтов, очаги инфекции, выявлять аллерген, то есть искать причину. Всегда нужно помнить, что назначение иммунодепрессантов в педиатрии — ultima ratio (последний довод).
Считают, что 60% больных ГВ выздоравливают в течение месяца, а 95% — в течение года. Хронический нефрит развивается у 1-2% больных ГВ. Летальность при ГВ около 3% и даже менее за счет форм с висцеральными осложнениями и случаев хронического нефрита.
При поражении почек соответствует изложенному в главе 15. Если поражение почек отсутствует, дети находятся на диспансерном учете у участкового педиатра в течение 5 лет. Каждые полгода ребенка показывают стоматологу, оториноларингологу для своевременной диагностики и санации наиболее распространенных очагов инфекции. Так же регулярно исследуют кал на яйца гельминтов. Не реже чем один раз в квартал и после каждого перенесенного ОРЗ делают анализы мочи. Медицинское освобождение от прививок дают на 2 года. Плановая терапия не показана.