
А.А. Ларина, О.С. Шаповальянц, Н.В. Мазурина, Е.А. Трошина
АПС являются довольно редкой патологией и представляют собой аутоиммунное поражение нескольких эндокринных желез, характеризующееся полиорганной недостаточностью. По Российской классификации выделяют два типа АПС - 1-й и 2-й.
АПС 1-го типа представляет собой моногенное заболевание с аутосомно-рецессивным типом наследования, манифестирующее в детском возрасте и характеризующееся наличием клинической триады: хронического кандидоза кожи и слизистых оболочек, гипопаратиреоза и хронической надпочечниковой недостаточности.
АПС 2-го типа является многофакторным заболеванием с наследственной предрасположенностью [ассоциация с экспрессией генов HLA II класса (DR3/DR4), CTLA-4], манифестирует чаще в возрасте 30-40 лет с преобладанием женского пола (3-4:1). Данный синдром характеризуется наличием в 100% случаев хронической первичной надпочечниковой недостаточности в сочетании с аутоиммунным поражением щитовидной железы (хронический аутоиммунный тиреоидит, или болезнь Грейвса) - синдром Шмидта и/или в сочетании с СД 1го типа - синдром Карпентера. Другими, более редкими компонентами данного синдрома являются гипергонадотропный гипогонадизм, витилиго, алопеция, целиакия, миастения, стеаторея, пернициозная анемия.
Однако в клинической практике часты случаи, когда в зрелом возрасте выявляется сочетание нескольких аутоиммунных заболеваний при отсутствии хронической надпочечниковой недостаточности. В Российской классификации такое сочетание аутоиммунных патологий не включено в понятие АПС.
В зарубежной классификации выделяют еще два типа АПС, манифестирующих во взрослом возрасте - 3-й и 4-й, отличающиеся от АПС 2-го типа лишь по клинической симптоматике.
Впервые данная классификация АПС была представлена Neufeld и Blizzard в 1980 г., и в ней на основании клинических данных выделялось четыре типа АПС. Модифицированная C. Betterle в 2001 г. классификация используется по настоящее время.
АПС 3-го типа представляет собой синдром, при котором развивается аутоиммунное поражение щитовидной железы (хронический аутоиммунный тиреоидит/диффузный токсический зоб/ЭОП/идиопатическая микседема) в сочетании c одним или несколькими аутоиммунными заболеваниями, исключая нарушение функции коры надпочечников и гипопаратиреоз.
Согласно оригинальной классификации Neufeld и Blizzard (1980), дополненной C. Betterle и соавт., выделяют аутоиммунное заболевание щитовидной железы в сочетании:
• с СД 1-го типа (тип 3 а);
• атрофическим гастритом, пернициозной анемией, целиакией, первичным билиарным циррозом, аутоиммунным гепатитом (тип 3 b);
• витилиго, алопецией (тип 3 с);
• системной красной волчанкой и другими васкулитами, антифосфолипидным синдромом (тип 3d).
Наконец, АПС 4-го типа включает хроническую первичную надпочечниковую недостаточность в сочетании с одной или несколькими второстепенными аутоиммунными патологиями (такими как гипогонадизм, атрофический гастрит, целиакия, пернициозная анемия, миастения, алопеция, витилиго), исключая основные составляющие АПС 1 -го и 2-го типа (кандидоз, гипопаратиреоз, аутоиммунные заболевания щитовидной железы, СД 1-го типа).
В ФГБУ «НМИЦ эндокринологии» проходил обследование пациент С., 29 лет, с жалобами на повышенную потливость, ощущение дрожи во всем теле, сердцебиение, общую слабость.
Из анамнеза жизни известно о наличии хронических заболеваний, а именно мочекаменной болезни, хронического пиелонефрита, желчнокаменной болезни и хронического калькулезного холецистита. Наследственность по эндокринным заболеваниям не отягощена.
Заболевание манифестировало в 12 лет с возникновения витилиго. Пациент отметил появление участков депигментации в паховой области. Ухудшение течения витилиго - на фоне стресса в возрасте 23 лет, когда произошло распространение участков депигментации по всему телу (рубцы от ожогов, порезов и травм на шее, лице, туловище и конечностях). В возрасте 22 лет диагностирован СД 1-го типа, который манифестировал типичной клинической картиной (в течение трех предшествующих месяцев отмечались снижение массы тела, полиурия, полидипсия, развитие кетоацидоза). Исследование антител к островковым клеткам поджелудочной железы, аутоантител к инсулину, глутаматдекарбоксилазе не проводилось. После постановки клинического диагноза назначена инсулинотерапия человеческими генно-инженерными инсулинами, с 2006 г. переведен на аналоги инсулина. На момент поступления получал новорапид по 8-10 ЕД перед основными приемами пищи, левемир по 10 ЕД утром и вечером, на фоне чего отмечалась компенсация заболевания. Уровень гликированного гемоглобина - 5,7%.
С 2006 г. у пациента появились жалобы на сердцебиение, выраженную потливость, ощущение дрожи во всем теле. В 2007 г. при обращении за медицинской помощью по месту жительства диагностирован диффузный токсический зоб, назначена тиреостатическая терапия: тиамазол (Тирозол*) в дозе 30 мг/сут с постепенным снижением дозы в течение года до 5 мг. Далее в течение 3 лет принимал тиамазол (Тиро-зол*) в дозе 5-10 мг с периодической самостоятельной отменой препарата, на фоне чего стойкой ремиссии не отмечалось.
При поступлении в ФГУ «НМИЦ эндокринологии» объективно при осмотре отмечалось удовлетворительное общее состояние. ИМТ - 21,8 кг/м2. Участки депигментации на шее, лице, туловище и конечностях. Оволосение по мужскому типу. АД - 100/65 мм рт. ст., ЧСС - 90 в минуту. Щитовидная железа увеличена, плотноэластической консистенции, смещаема, безболезненна.
При обследовании, по данным лабораторных анализов, выявлена декомпенсация тиреотоксикоза [ТТГ - 0,002 мЕД/л (норма - 0,23- 3,4 мЕД/л), свободный Т4 - 17,4 пмоль/л (норма - 10,0-23,2 пмоль/л), свободный Тз - 5,8 пмоль/л (норма - 2,5-5,5 пмоль/л)], в связи с чем доза тиамазола (Тирозола*) увеличена с 10 до 30 мг/сут. По данным УЗИ щитовидной железы: объем - 49,5 мл, узлов нет, эхографические признаки аутоиммунного поражения щитовидной железы.
Учитывая рецидивирующий характер патологии, длительность приема тиреостатиков (3 года) и бесперспективность дальнейшей консервативной терапии, больному показано оперативное лечение. В хирургическом отделении ФГУ «НМИЦ эндокринологии» выполнена экстрафасциальная тиреоидэктомия. Подобный объем операции исключает любую возможность рецидива тиреотоксикоза. Проведение операции в меньшем объеме несет высокий риск сохранения тиреотоксикоза или отдаленного его рецидива.
В первые сутки после оперативного лечения назначена заместительная терапия левотироксином натрия (Эутироксом*) по 125 мкг/сут (из расчета 1,6 мкг на 1 кг массы тела), что соответствует полной заместительной дозе. Одномоментное назначение тиреоидных гормонов в указанной дозе обусловлено длительно предшествующим тиреотоксикозом и адаптированностью сердечно-сосудистой системы к высокому уровню тиреоидных гормонов.
Также в связи с развитием послеоперационного гипопаратиреоза [снижение уровня кальция общего-1,89 ммоль/л (норма-2,15-2,55 ммоль/л), кальция ионизированного - 0,93 ммоль/л (норма - 1,03-1,29 ммоль/л); симптомы Хвостека, Труссо отрицательные] назначена терапия препаратами кальция и активными метаболитами витамина D [кальция карбонат + колекальциферол (Кальций-Дз Никомед*) по 1 таблетке 3 раза в сутки; альфакальцидол (Этальфа*) по 0,75 мкг 2 раза в сутки]. Учитывая возможный транзиторный характер гипокальциемии, в дальнейшем пациенту рекомендовано постепенное снижение дозы препаратов кальция и витамина D под контролем уровня кальция общего и ионизированного.
При обследовании на наличие и выраженность осложнений СД выявлена диабетическая нефропатия на стадии протеинурии [белок в суточной моче - 0,20 г/сут (норма - 0,03-0,14 г/сут)]. Скорость клубочковой фильтрации (СКФ) (по MDRD) - 110 мл/мин/1,73 м 2. При офтальмологическом осмотре выявлена непролиферативная стадия диабетической ретинопатии обоих глаз.
Учитывая небольшую длительность СД (7 лет), тщательный контроль за показателями уровня гликемии (гликированный гемоглобин - 5,7%), отсутствие артериальной гипертонии, несоответствие степени поражения глаз и степени поражения почек (непролиферативная ретинопатия обоих глаз и выраженная протеинурия), можно предположить наличие аутоиммунного компонента в поражении почек.
По месту жительства у пациента также диагностирован хронический аутоиммунный гепатит, при обследовании в ФГУ «НМИЦ эндокринологии» достоверных данных об этом не получено.
Учитывая наличие множественной аутоиммунной патологии, проведено дообследование на наличие других компонентов АПС. В целях оценки функции коры надпочечников проведено исследование экскреции свободного кортизола в суточной моче, снижения уровня кортизола не выявлено. При обследовании на наличие целиакии маркеры заболевания целиакии - антитела к глиадину и тканевой трансглутаминазе - не обнаружены.
Проведено молекулярно-генетическое исследование, у пациента выявлены гаплотипы - HLA II класса - DRB1*01, DRB1*0404, DQA1*0101, DQA1*0301, DQB1*0501, DQB1*0302. Присутствие гаплотипов DQA1*0301, DQB1*0302 и в особенности DRB1*0404 является предиктором развития аутоиммунной хронической надпочечниковой недостаточности независимо от наличия СД 1 -го типа. В связи с этим пациенту рекомендовано ежегодное исследование уровня свободного кортизола в суточной моче.
При обследовании в 2009-2010 гг. по поводу бесплодия в спермограммах пациента выявлена астенотератозооспермия. При обследовании в ФГБУ «НМИЦ эндокринологии»: тестостерон - 23,6 нмоль/л (норма - 11-33,5 нмоль/л), фолликулостимулирующий гормон (ФСГ) - 3,6 ЕД/л (норма - 1,6-9,7 ЕД/л), лютеинизирующий гормон (ЛГ) - 5,7 ЕД/л (норма - 2,5-11 ЕД/л). Консультирован урологом-андрологом, который, ввиду отсутствия возможности исключить развитие в дальнейшем первичного гипергонадотропного гипогонадизма в рамках АПС, рекомендовал использование вспомогательных репродуктивных технологий.
Таким образом, учитывая отсутствие хронической надпочечниковой недостаточности, был поставлен следующий клинический диагноз: «АПС 3-го типа, состояние после тиреоидэктомии по поводу болезни Грейвса. Первичный гипотиреоз, медикаментозная компенсация. Послеоперационный гипопаратиреоз. СД 1-го типа, тяжелого течения, компенсация. Диабетическая непролиферативная ретинопатия обоих глаз. Диабетическая нефропатия на стадии протеинурии. Витилиго. Первичное бесплодие. Мочекаменная болезнь, хронический пиелонефрит, ремиссия. Желчнокаменная болезнь - хронический калькулезный холецистит».
В приведенном клиническом случае описано развитие болезни Грейвса и СД 1-го типа в рамках АПС 3-го типа.
Редко, когда манифестация АПС происходит с одновременного развития двух аутоиммунных заболеваний и более, чаще при АПС наблюдается манифестация одного заболевания: хронической первичной надпочечниковой недостаточности (болезни Аддисона), хронического аутоиммунного тиреоидита Хашимото, болезни Грейвса или СД 1-го типа. По данным зарубежных исследований, клинические проявления диффузного токсического зоба и СД 1-го типа часто предшествуют манифестации надпочечниковой недостаточности в рамках развития АПС взрослых.
Подсчитано, что у пациентов, имеющих одно аутоиммунное заболевание, в 25% случаев в течение жизни происходит развитие второго. А у пациентов с болезнью Аддисона манифестация других аутоиммунных заболеваний происходит в 50% случаев. Установлено, однако, что при наличии изолированного хронического аутоиммунного тиреоидита последующее развитие клинической картины АПС происходит у пациентов только в 1% случаев.
В редких случаях развитие заболевания начинается с изолированного появления второстепенных признаков (таких как витилиго, пернициозная анемия, овариальная дисфункция, алопеция, хронический атрофический гастрит). В описанном клиническом случае развитие заболевания началось именно с витилиго. Этиология и патогенез витилиго (рис. 2.19) сложны и окончательно не установлены и чаще всего носят мультифакториальный характер.
Необходимо информировать пациентов о возможности присоединения в течение жизни других аутоиммунных заболеваний - компонентов АПС, в первую очередь, хронической надпочечниковой недостаточности. На доклиническом этапе, при наличии нормальных или пограничных показателей уровня свободного кортизола в суточной моче или утренней крови, возможно проведение нагрузочных тестов с синтетическим аналогом АКТГ-тетракозактидом (Синактеном депо*). Для своевременного выявления СД необходим регулярный контроль за уровнем гликемии и при необходимости проведение стандартного перорального теста толерантности к глюкозе. Для оценки функции щитовидной железы проводится исследование уровня ТТГ, при необходимости уровней свободных Т4 и Т3.
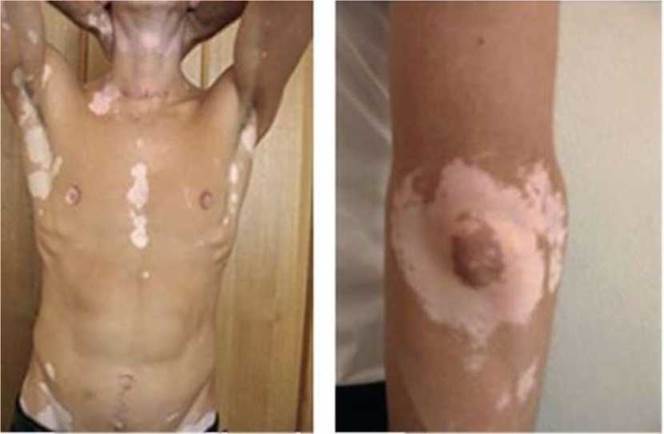
Рис. 2.19. Витилиго
В целях верификации факторов риска развития тех или иных компонентов АПС возможно исследование серологических маркеров: аутоантител к тиреопероксидазе и рецептору ТТГ, островковым клеткам поджелудочной железы и глутаматдекарбоксилазе, антител к тканевой трансглутаминазе (anti-tTGIgA), глиадину.
Принимая во внимание желание пациента иметь детей, рекомендовано генетическое консультирование. Однако особое значение имеет генетическое консультирование семьи пациента и информирование о риске рождения больного ребенка при АПС 1 -го типа, так как он имеет аутосомно-рецессивный тип наследования.
Терапия отдельных компонентов АПС не отличается от таковой при изолированном заболевании, однако необходимо учитывать некоторые особенности лечения. Суточная доза препаратов при терапии глюко-кортикоидами обычно составляет не более 30 мг/сут; при терапии минералокортикоидами - от 50 мкг 3 раза в неделю до 200 мкг/сут.
При одновременном выявлении надпочечниковой недостаточности и первичного гипотиреоза в первую очередь назначают терапию минерало- и глюкокортикоидами, поскольку тиреоидные гормоны способны вызывать декомпенсацию хронической надпочечниковой недостаточности, усиливая метаболизм глюкокортикоидов в печени. С другой стороны, при декомпенсированной хронической надпочечниковой недостаточности может отмечаться компенсаторное транзиторное повышение ТТГ, не требующее начала терапии левотироксином натрия (L-Тироксином*). У пациентов с СД 1-го типа тенденция к учащению гипогликемических состояний, необходимость уменьшения доз инсулина на фоне прежней физической активности и привычного питания часто являются первыми признаками манифестации хронической надпочечниковой недостаточности. По мере компенсации глюкокортикоидной недостаточности потребность в инсулине у таких пациентов возрастает.
Таким образом, при наличии у пациентов одного аутоиммунного заболевания необходимо проведение комплексного обследования для исключения других проявлений АПС.
Данный клинический случай описывает пациента с АПС 3 -го типа с манифестацией витилиго в раннем возрасте и последующим развитием СД 1-го типа и болезни Грейвса. Помимо этого, у пациента можно предположить аутоиммунную природу в развитии первичного бесплодия и прогрессирующем течении диабетической нефропатии.
Список литературы
1. Эндокринология: национальное руководство / под ред. И.И. Дедова, Г.А. Мельниченко. М.: ГЭОТАР-Медиа, 2008. С. 937-943.
2. Betterle C., Zanchetta R. Update on autoimmune polyendocrine syndromes (APS) // Acta Biomed. Ateneo Parmense. 2003. Vol. 74. P. 9-33.
3. Erichsen M., Lovas K. Clinical, immunological, and genetic features of autoimmune primary adrenal insufficiency: observations from a Norwegian registry // J. Clin. Endocrinol. Metab. 2009. Vol. 12. P. 4882-4890.
4. Kahaly J.G. Polyglandular autoimmune syndromes // Eur. J. Endocrinol. 2009. Vol. 161, N 1. P. 11-20.
5. Myhre A., Undlien D., Lovas K. Autoimmune adrenocortical failure in Norway autoantibodies and human leukocyte antigen class II associations related to clinical features // J. Clin. Endocrinol.
Metab. 2002. Vol. 87, N 2. P. 618-623.
6. Betterle C., Dal Pra C., Mantero F., Zanchetta R. Autoimmune adrenal insufficiency and autoimmune polyendocrine syndromes: autoantibodies, autoantigens, and their applicability in diagnosis and disease prediction // Endocr. Rev. 2002. Vol. 23. P. 327-364.