
Е.Л. Соркина, М.Ф. Калашникова, Н.В. Лиходей, Е.О. Кокшарова, Д.В. Устюжанин, А.Ю. Майоров, М.В. Шестакова, А.Н. Тюльпаков
Пациентка А. наблюдалась эндокринологом с 2012 г. (с возраста 25 лет) по поводу синдрома поликистозных яичников с инсулинорезистентностью, нарушения менструального цикла по типу олигоменореи, отсутствия беременности в течение 2 лет половой жизни без предохранения.
При осмотре обращают на себя внимание:
• гирсутизм (гирсутное число - 18);
• неравномерное распределение ПЖК: липогипертрофии в области лица, шеи, надключичных областях, избыточное развитие в абдоминальной области (окружность талии - 86 см, окружность бедер - 96 см), достаточное количество на верхних конечностях, липодистрофии в области голеней, бедер, ягодиц, живота (рис. 6.5);
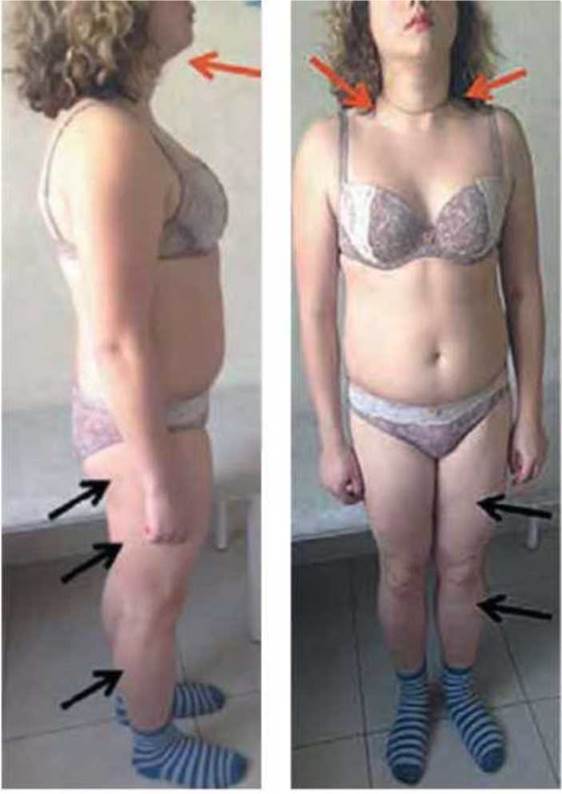
Рис. 6.5. Внешний вид пациентки А. Красными стрелками обозначены зоны липогипертрофий, черными - зоны липодистрофий
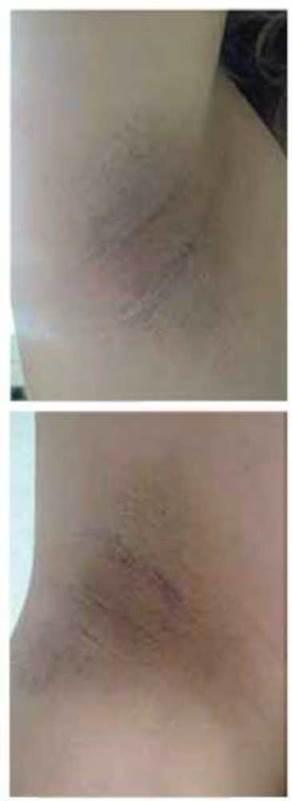
Рис. 6.6. Acanthosis nigricans в области подмышечных впадин пациентки А.
• умеренно выраженный acanthosis nigricans в области подмышечных впадин (рис. 6.6);
• рост - 164 см, масса тела - 74 кг, ИМТ - 27,5 кг/м2.
Из анамнеза известно, что пациентка с детства страдает мочекаменной болезнью (микролиты правой почки), раннее развитие - нормальное. Менархе - с 13 лет, менструальный цикл нерегулярный: менструации по 5-6 дней через 30-90 дней, болезненные. В 23 года по поводу ановуляторной олигоменореи принимала оральный контрацептив (комбинированный препарат этинилэстрадиола и дроспиренона) в течение 6 мес, после чего появились множественные ксантомы на ягодицах, спине, плечах, впервые были выявлены дислипидемия и гепатоспленомегалия. В возрасте 25 лет с жалобами на периодические боли в правом подреберье находилась на обследовании в гастроэнтерологическом отделении, где были диагностированы неалкогольный стеатогепатит, хронический холецистит, полип желчного пузыря, проведен курс гепатопротекторной и желчегонной терапии препаратом урсодезоксихолевой кислоты с улучшением. При обследовании выявлены гиперинсулинемия (инсулин - 20 мкЕД/мл при норме до 17 мкЕД/мл) и инсулинорезистентность (глюкоза в плазме натощак - 4,9 ммоль/л, расчетный индекс НОМА - 4,4 при норме до 2,7), дислипидемия (триглицериды - 10,35 ммоль/л, общий холестерин - 7 ммоль/л, холестерин липопротеидов очень низкой плотности - 2,07 ммоль/л), гиперурикемия (мочевая кислота - 450,9 мкмоль/л при норме до 416,5 мкмоль/л). С 2013 г. (26 лет) - повышение АД максимально до 180/100 мм рт.ст. и ЧСС - до 100-110 в минуту. При эхокардиографии - расширение полости левого предсердия; клапаны интактны, легкая подклапанная регургитация; ложная хорда левого желудочка. При УЗИ органов брюшной полости - умеренное увеличение печени (левая доля - 86 мм, правая доля - 168 мм) и диффузные изменения по типу жирового гепатоза, значительное увеличение селезенки (162x56 мм). При УЗИ органов малого таза - мультифолликулярные яичники (39x31x24 мм), признаки хронической ановуляции.
При магнитно-резонансной спектроскопии печени в двух объемах в VI и VII сегментах левой доли процентное содержание жировой ткани составило 38 и 56% соответственно (норма - до 6,5%), что позволяет верифицировать у пациентки наличие жирового гепатоза (рис. 6.7).
В 2015 г. был впервые проведен оральный глюкозотолерантный тест: глюкоза в плазме натощак - 4,6 ммоль/л (норма - 4,1-5,9 ммоль/л), через 2 ч после приема 75 г глюкозы - 11,0 ммоль/л, что соответствует нарушенной толерантности к глюкозе. Гиперкортицизм исключен с помощью исследования суточной экскреции свободного кортизола с мочой. При проведении гиперинсулинемического эугликемического клэмп-теста в 2015 г.: М-индекс - 3,56 мг/кг в минуту, что соответствует умеренно выраженной инсулинорезистентности (норма - более 6, слабая - 4-6, выраженная - менее 2). При гормональном исследовании: лептин - 5,3 нг/мл (норма - 1,1-27,6 нг/мл), ТТГ - 1,4 мЕД/л (норма - 0,4-4,0 мЕД/л), прогестерон - 1,0 нмоль/л (норма - 10,6-89,1 нмоль/л), тестостерон- 2,9 нмоль/л (норма - 0,5-2,6 нмоль/л), андростендион - 22,1 нмоль/л (норма - 1,0-11,5 нмоль/л), дегидро-эпиандростерон-сульфат - 15,1 мкмоль/л (норма - 1,0-11,7 мкмоль/л), эстрадиол - 175 пмоль/л (норма - 77-277 пмоль/л), ПРЛ - 196 мкЕ/мл (норма - 40-670 мкЕ/мл), интактный ПТГ - 1,7 пмоль/л (норма - 1,3-6,8 пмоль/л).
Семейный анамнез представлен на рис. 6.8.
У отца пациентки А., 56 лет, СД с 54 лет (на инсулинотерапии, компенсация удовлетворительная), артериальная гипертония, ишемическая болезнь сердца - стенокардия напряжения, ревматоидный артрит с 30 лет, подагра, расширение варикозных вен прямой кишки.
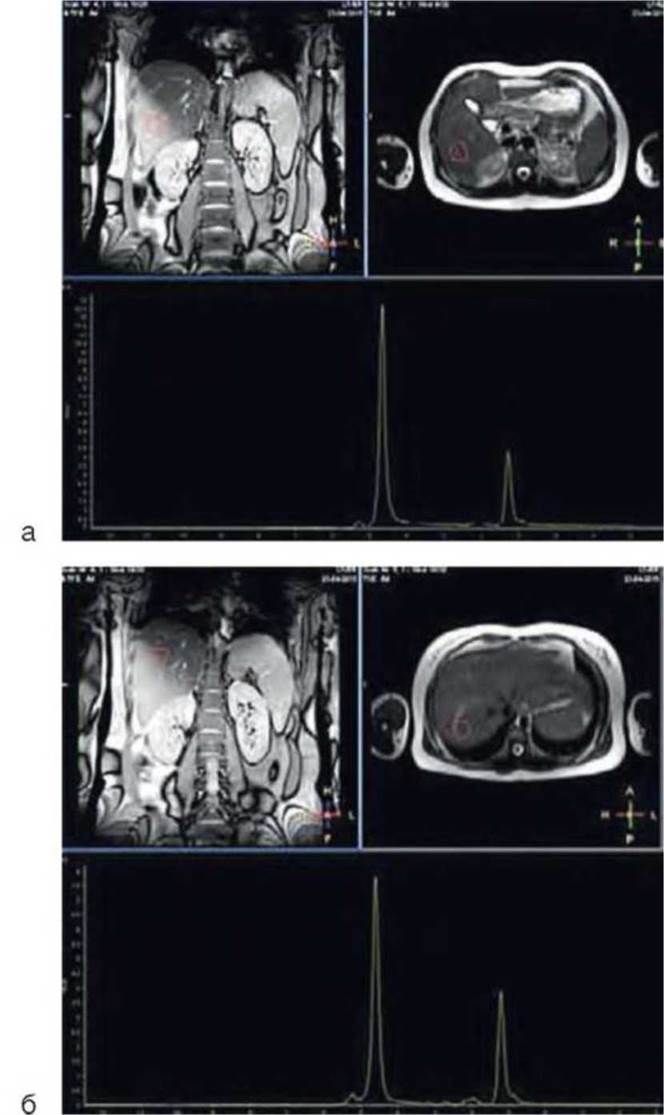
Рис. 6.7. Магнитно-резонансная спектроскопия VI и VII сегментов печени пациентки А.: а - VI сегмент печени; б - VII сегмент печени. В верхних квадрантах обоих рисунков показано позиционирование объема для выполнения спектроскопии на фронтальном и аксиальном срезах; в нижней части обоих квадрантов показан магнитно-резонансный спектр, видны крупные пики воды (4,7 ppm) и жира (1,3 ppm)
У двоюродной сестры отца, 54 года, - дислипидемия с преимущественным повышением уровня триглицеридов (максимально до 26 ммоль/л), ишемическая болезнь сердца - стабильная стенокардия напряжения, III функциональный класс.
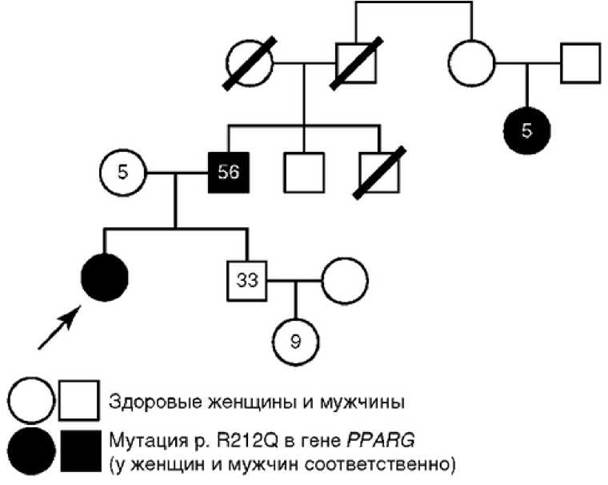
Рис. 6.8. Генеалогическое древо семьи 2
Перенесла два острых инфаркта миокарда - в 2009 и 2012 гг.
Атеросклероз аорты, аортальный стеноз атеросклеротического генеза, гемодинамически незначимый. Гипертрофия левого желудочка. Панкреонекроз с 2007 г. СД (гликемия натощак - 7,3 ммоль/л) с 2014 г., гиперурикемия.
Учитывая характерное перераспределение ПЖК по типу парциальной липодистрофии, наличие acanthosis nigricans, синдрома поликистозных яичников, гиперандрогении, инсулинорезистентности и нарушенную толерантность к глюкозе, АГ и дислипидемию с преимущественным повышением уровня триглицеридов в молодом возрасте, а также семейный анамнез, у пациентки А. был заподозрен диагноз семейной парциальной липодистрофии.
Молекулярно-генетические исследования
Геномную ДНК выделяли из периферических лейкоцитов с использованием стандартных методов. У пробанда молекулярно-генетический анализ проводился методом высокопроизводительного параллельного секвенирования (платформа Ion Torrent) с использованием панели Custom Ion Ampliseq, включавшей праймеры для мультиплексной амплификации следующих генов: ZMPSTE24, LMNA, BSCL2, PLIN1, PTRF, LMNB2, POLD1, AKT2, CIDEC, PIK3CA, PPARG, PSMB8, CAV1, PPP1R3A и AGPAT2. Биоинформатическая обработка данных секвенирования проводилась с использованием пакета программ ANNOVAR (http:// annovar. openbioinformatics.org/).
Молекулярно-генетический анализ фрагмента гена PPARG у родственников пробанда
проводился методом секвенирования по Сэнгеру на автоматическом секвенаторе ABI Genetic Analyzer 3130 (Applied Biosystems, США). В качестве референсной последовательности кодирующей области PPARG использовали ссылку Genbank (http://www.ncbi.nlm.nih. gov/sites/entrez) под номером NM 015869.4. Обозначение мутаций проводили в соответствии с рекомендациями J.T. den Dunnen и S.E. Antonarakis. От всех обследованных членов семьи было получено письменное информированное согласие на проведение генетического исследования.
У пробанда в гене PPARG была выявлена гетерозиготная транзиция «аденин-гуанин» в позиции 635 (c.635G>A), приводящая к замене аргинина глутамином в позиции 212 (p.R212Q). Аналогичная мутация была также выявлена у отца пациентки и его двоюродной сестры, при этом у двух здоровых родственников (матери и брата пациентки) в данном фрагменте гена PPARG была обнаружена последовательность дикого типа. Замена p.R212Q ранее не описана. При анализе патогенности аминокислотной замены с помощью предикторов пакета программ ANNOVAR мутация p.R212Q была аннотирована как патогенная. Аргинин в позиции 212 находится в консервативной области рецептора- ДНК-связывающем домене. Данный аминокислотный остаток является высококонсервативным и присутствует у всех позвоночных.
Проводимое лечение
Показано соблюдение гипокалорийной диеты со строгим ограничением жиров животного происхождения, легкоусвояемых углеводов, с достаточным содержанием пищевых волокон. Также пациентке показаны регулярные физические нагрузки, как аэробные, так и анаэробные. С мая 2012 г. был назначен метформин в суточной дозе 1000 мг с положительным эффектом: уменьшилась выраженность инсулиноре-зистентности: индекс НОМА-IR составил 3,5 по сравнению с 4,4 в 2012 г. Уровень гликированного гемоглобина в настоящее время на фоне проводимой терапии - 4,8%. Показано продолжение приема метформина. Единственным доступным средством патогенетической терапии СД, развивающегося как следствие СПЛ, являются тиазолидиндионы (агонисты рецепторов у- PPAR). В случае прогрессирования нарушения углеводного обмена у пациентки А. до СД, тиазолидиндионы в сочетании с метформином будут сахаропонижающей терапией выбора.
При обследовании в 2015 г., через 2 года после начала постоянного приема фенофибрата, было выявлено существенное улучшение показателей липидного обмена по сравнению с 2012 г.: общий холестерин - 4,36 ммоль/л (по сравнению с 7,00 ммоль/л), триглицериды - 4,43 ммоль/л (по сравнению с 10,35 ммоль/л), холестерин ЛПНП - 2,66 ммоль/л (норма - 2,6-4,2 ммоль/л), холестерин ЛПВП - 0,81 ммоль/л (норма - 0,7-2,3 ммоль/л). В настоящее время проводятся международные клинические исследования нового класса гиполипидемических препаратов, селективно снижающих уровень триглицеридов, показавших свою эффективность у пациентов с семейной хиломикронемией и потенциально эффективных при СПЛ, - ингибиторов apoC-III.
На фоне проводимого лечения периодически отмечается тенденция к умеренному повышению АЛТ - 64 ЕД/л (норма - 5-49 ЕД/л), АСТ - 42 ЕД/л (норма - 0-34 ЕД/л), рекомендовано продолжить курсы гепатопротекторной терапии и фенофибрата под контролем уровня печеночных трансаминаз.
Отмечается нормализация показателей азотистого обмена (мочевая кислота - 307 мкмоль/л при норме до 350 мкмоль/л), ремиссия мочекаменной болезни.
Пациентка принимала различные антигипертензивные препараты, однако наилучший эффект (поддержание АД на уровне 120/80 мм рт.ст. и ЧСС менее 90 в минуту) достигается при приеме бисопролола по 2,5 мг/сут. При приеме антигипертензивных препаратов из других групп, даже в малых дозах, АД снижается избыточно, а ЧСС сохраняется повышенной.
Заключение
Сравнение полученных нами результатов с описанными в литературе случаями позволяет предположить, что клиническая картина заболевания у данной пациентки А. и двух ее родственников укладывается в концепцию СПЛ 3-го типа и может быть обусловлена выявленной нами новой мутацией в гене PPARG.
Прогрессирующая Генерализованная Липодистрофия как Манифестация Аутоиммунного Полигландулярного Синдрома 1-го типа
Е.Л. Соркина, Е.Б. Фролова, Д.С. Русинова, С.В. Полякова, Е.А. Рославцева, Е.В. Васильев, В.М. Петров, А.Н. Тюльпаков
Ребенок, мальчик, от неродственного брака, родился в срок после нормально протекавшей беременности, масса тела при рождении - 3,47 кг, рост - 56 см. В возрасте 15 мес впервые был госпитализирован по поводу кишечной инфекции (диарея, рвота, лихорадка), успешно вылеченной нифуроксазидом. С этого времени мама отметила прогрессирующее исчезновение ПЖК, наиболее заметное на бедрах и ягодицах. В 2 года развился артрит левого коленного сустава и была обнаружена смешанная вирусная инфекция (цитомегаловирус, вирус Эпстайна-Барр). В возрасте 4 лет у пациента были диагностированы аутоиммунный гепатит (с быстрым прогрессированием до цирроза печени, класс С по Чайлду-Пью), гепатоспленомегалия и портальная гипертензия, а затем кандидоз ротовой полости. Уровень ИРИ натощак был повышен (40 мМЕ/л). Иммуносупрессивная терапия преднизолоном (1 мг/кг в сутки) способствовала нормализации функции печени (уровень АЛТ снизился с 176 до 36 МЕ/л, АСТ - с 465 до 28 МЕ/л), и впоследствии доза была снижена до 10 мг/сут.
Одновременно была начата комбинированная терапия кальцием по 1250 мг/сут и витамином D по 200 МЕ/сут для профилактики остеопороза.
После 1 года терапии глюкокортикоидами признаки липодистрофии сохранялись: ПЖК в области бедер и ягодиц отсутствовала (толщина складок ПЖК: трицепс - 5 мм, предплечье - 5 мм, передняя поверхность бедра - 5 мм, задняя поверхность голени - 5 мм, ягодицы - 5 мм; все ниже 5-го перцентиля), наблюдалась выраженность венозного рисунка подкожных вен (рис. 6.9, а, б), сохранялась гиперин-сулинемия, и концентрация лептина была ниже определяемого уровня (табл. 6.1).
В возрасте 4,5 лет рост пациента был 105 см (-0,5 SD), масса тела - 15 кг (-1,9 SD ИМТ). В результате секвенирования 15 генов-кандидатов, ассоциированных с развитием наследственной липодистрофии (ZMPSTE24, LMNA, BSCL2, PLIN1, PTRF, LMNB2, POLD1, AKT2, CIDEC, PIK3CA, PPARG, PSMB8, CAV1, PPP1R3A, AGPAT2), с использованием панели Ion Ampliseq и полупроводникового секвенирования нового поколения (Ion Torrent) мутаций выявлено не было. Уровень комплементов С3 и С4 был нормальным. В возрасте 4,5 лет у ребенка развились симптомы криза надпочечниковой недостаточности: постоянная выраженная слабость, тошнота и рвота, гипотензия и резкое снижение массы тела. Изменения цвета кожного покрова не наблюдалось. В биохимическом анализе крови определялась гипонатриемия, а также повышенный уровень ренина и АКТГ (см. табл. 6.1). Была диагностирована надпочечниковая недостаточность, и к терапии были добавлены преднизолон по 0,075 мг/сут и гидрокортизон по 5 мг вечером. Тогда был заподозрен АПС-1, что было подтверждено с помощью секвенирования по Сэнгеру методом полимеразной цепной реакции в реальном времени - была выявлена гомозиготная мутация c.769C_T p.R257X гена AIRE (рис. 6.9, в, г).
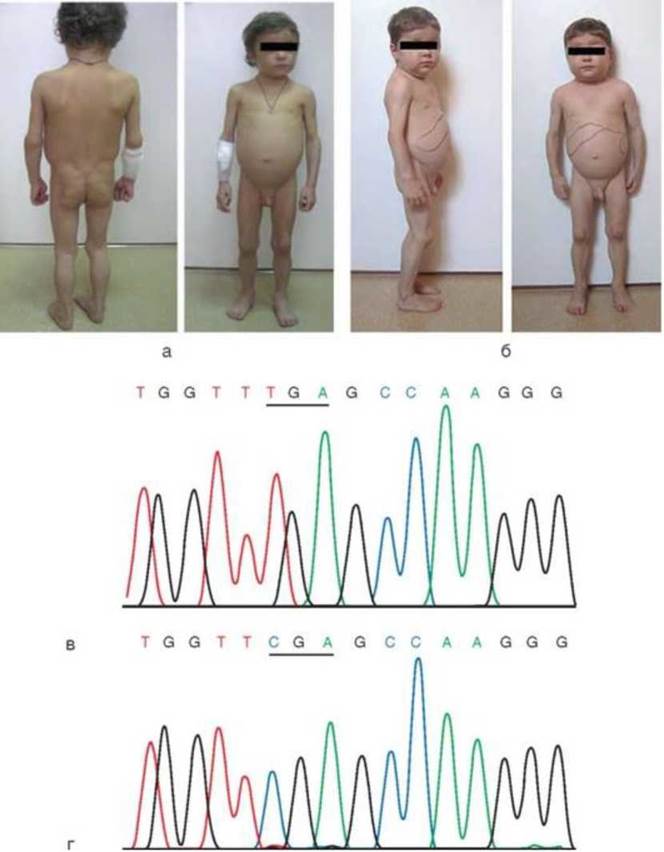
Рис. 6.9. Пациент 3 в возрасте 2 лет (а) и 4 лет (б), до (а) и после (б) начала терапии глюкокортикоидами; в - электрофорограмма последовательности ДНК гена AIRE - гомозиготная замена c.769C>T в экзоне 6, приводящая к мутации p.Arg257Term (кодон выделен) у пациента 2, и соответствующая последовательность ДНК дикого типа (г)
Таблица 6.1
Результаты лабораторных исследований пациента 3 (кровь) в возрасте 4,5 лет
|
Показатель |
Значение |
Референсные значения |
|
Глюкоза в венозной плазме натощак, ммоль/л |
3,8-4,6 |
3,8-6,0 |
|
Гликированный гемоглобин, % |
5,8 |
4,0-6,0 |
|
АСТ, МЕ/л |
28-600 |
0-40 |
|
АЛТ, МЕ/л |
36-900 |
0-40 |
|
Общий холестерин, моль/л |
5,44 |
3,1-5,2 |
|
Триглицериды, моль/л |
2,11 |
0,3-1,6 |
|
Натрий, ммоль/л |
122-131 |
134-145 |
|
Кальций, ммоль/л |
2,29 |
2,2-2,7 |
|
ИРИ натощак, мкМЕ/мл |
40-60 |
1,9-23 |
|
Лептин, нг/мл |
<1 |
3,6-11,1 |
|
Ренин, мкМЕ/мл |
>500 |
4,4-46,1 |
|
АКТГ, пг/мл |
>300 |
0-46 |
|
ПТГ, пг/мл |
28,3 |
10-65 |
|
ТТГ, мЕД/л |
1,03 |
0,4-4,0 |
|
Комплемент 3 (С3), г/л |
1,75 |
0,68-1,27 |
|
Комплемент 4 (С4), г/л |
0,23 |
0,2-0,47 |
Заключение
Известно, что приобретенные липодистрофии могут быть ассоциированы с аутоиммунными заболеваниями, однако развитие липоди-строфии как первого клинического проявления АПС- 1 ранее не было описано. Практически полная потеря ПЖК у пациента 3 (за исключением области лица и интраабдоминального жира), метаболические нарушения, отсутствие связи с аутоиммунным нефритом и нормальный уровень С3 -нефритического фактора наряду с отсутствием мутаций в генах, ассоциированных с развитием наследственных липодистрофий, позволяют классифицировать данный случай как приобретенную генерализованную липодистрофию, ассоциированную с АПС-1.
Резюме
Диагностика различных форм липодистрофий представляет определенные трудности и основывается на данных осмотра, оценки состава тела (с помощью методов антропометрии, денситометрии и МРТ) и наличия метаболических осложнений, но не существует единых критериев клинической диагностики. Таким образом, единственным надежным методом подтверждения клинического диагноза той или иной формы наследственной липодистрофии становится генетическое исследование, но и оно в 50% случаев не дает результата. При подозрении на приобретенную форму липодистрофии проводится исследование сывороточного комплемента и антител в зависимости от фонового ауто иммунного заболевания.
В результате Международного консенсуса по диагностике и лечению синдромов липодистрофий от 2016 г. пациентам с синдромом липодистрофии рекомендовано проводить ежегодный скрининг на СД, дислипидемию, заболевания печени, почек и сердца. Диета является необходимой основой лечения и профилактики метаболических осложнений при липодистрофиях. Терапия рекомбинантным человеческим лептином эффективна для лечения метаболических осложнений при генерализованной липодистрофии и низком уровне лептина, а также у некоторых пациентов с парциальной липодистрофией. Для симптоматического лечения метаболических осложнений также можно применять другие препараты, например, метформин для лечения СД, статины и фибраты для лечения дислипидемии. Женщинам с липодистрофией противопоказан прием оральных препаратов эстрогенов.
В лечении пациентов с синдромами липодистрофий большую роль играет соблюдение строгой антиатерогенной диеты: ограничение потребления жира менее 30% в сутки или составление рациона с учетом того, что 60-70% калорий в день должно приходиться на сложные углеводы и мононенасыщенные жирные кислоты. Также всем пациентам показаны регулярные физические нагрузки, причем по результатам некоторых небольших клинических исследований силовые упражнения могут быть более эффективными, чем аэробные, поэтому их необходимо сочетать.
Этиотропное лечение липодистрофий на сегодняшний день невозможно в связи с отсутствием необходимых методов генной инженерии. В 2013 г. Управление США по контролю за качеством пищевых продуктов и лекарственных препаратов одобрило применение человеческого рекомбинантного лептина для лечения генерализованных липодистрофий, однако вопрос о безопасности и эффективности терапии рекомбинантным лептином при СПЛ остается открытым: клинические исследования еще не завершены. Рекомбинантный человеческий лептин показал высокую эффективность в отношении коррекции метаболических нарушений при липодистрофиях за счет трех основных механизмов действия:
• снижения аппетита за счет центрального воздействия на ЦНС;
• уменьшения глюконеогенеза в печени и жировой ткани, повышения утилизации глюкозы в скелетных мышцах;
• защиты периферических тканей от липотоксичности за счет стимуляции окисления жирных кислот, что приводит к уменьшению отложения липидов в печени и мышцах.
Для лечения СД при липодистрофиях необходимо мощное воздействие на выраженную инсулинорезистентность. Приема метформина, как правило, оказывается недостаточно, даже в сочетании с другими таблетированными сахаропонижающими препаратами (например, производными сульфонилмочевины) и инсулином. В некоторых случаях целесообразно использовать высококонцентрированный инсулин, например, 500 ЕД/мл. Единственным доступным на сегодняшний день средством патогенетической терапии диабета при парциальных липодистрофиях являются тиазолидиндионы, стимулирующие ядерные у- рецепторы, активируемые пролифератором пероксисом (y-PPAR), в частности, пиоглитазон или росиглитазон.
В качестве симптоматической гиполипидемической терапии используются препараты ингибиторов 3-гидрокси-3-метилглютарил-кофермент А-редуктазы и фибраты. При развитии крайне тяжелой ги-пертриглицеридемии для профилактики панкреатита или лечения болезненных ксантом показано проведение сеансов плазмафереза.
Некоторым пациентам, страдающим от недостатков своей внешности, показаны психотерапевтическая помощь и косметические хирургические вмешательства, например, аутотрансплантация жировой ткани, особенно пациентам с приобретенной парциальной липодистрофией.
Список публикаций авторов
1. Соркина Е.Л., Калашникова М.Ф., Мельниченко Г.А., Тюльпаков А.Н. Семейная парциальная липодистрофия (синдром Dunnigan) вследствие мутации в гене LMNA: первое описание клинического случая в России // Тер. арх. 2015. Т. 87, № 3. С. 83-87.
2. Соркина Е.Л., Калашникова М.Ф., Лиходей Н.В., Кокшарова Е.О. и др. Развитие метаболического синдрома в молодом возрасте как проявление семейной парциальной липодистрофии 3 типа (дефект гена PPARG): первое описание клинического случая в России // Сахарный диабет. 2015. Т. 18, № 3. С. 99-105.
3. Sorkina E., Frolova E., Rusinova D., Polyakova S. et al. Progressive generalized lipodystrophy as a manifestation of autoimmune polyglandular syndrome type 1 // J. Clin. Endocrinol. Metab. 2016. Vol. 101, N 4. P. 1344-1347.
Список литературы
1. Chan J.L., Oral E.A. Clinical classification and treatment of congenital and acquired lipodystrophy // Endocr. Pract. 2010. Vol. 16. P. 310-323.
2. Garg A. Acquired and inherited lipodystrophies // N. Engl. J. Med. 2004. Vol. 350, N 12. P. 12201234.
3. Hegele R.A. Premature atherosclerosis associated with monogenic insulin resistance // Circulation. 2001. Vol. 103, N 18. P. 2225-2229.
4. Rother K.I., Brown R.J. Novel forms of lipodystrophy: why should we care? // Diabetes Care. 2013. Vol. 36, N 8. P. 2142-2145.
5. Monajemi H., Stroes E., Hegele R.A., Fliers E. Inherited lipodystrophies and the metabolic syndrome // Clin. Endocrinol. (Oxf.). 2007. Vol. 67, N 4. P. 479-484.
6. Garg A. Clinical review: lipodystrophies: genetic and acquired body fat disorders // J. Clin. Endocrinol. Metab. 2011. Vol. 96, N 11. P. 3313-3325.
7. Misra A., Garg A. Clinical features and metabolic derangements in acquired generalized lipodystrophy: case reports and review of the literature // Medicine (Baltimore). 2003. Vol. 82, N 2. P. 129-146.
8. den Dunnen J.T., Antonarakis S.E. Nomenclature for the description of human sequence variations // Hum. Genet. 2001. Vol. 109, N 1. P. 121-124.
9. Brown R.J., Araujo-Vilar D., Cheung P.T., Dunger D. et al. The diagnosis and management of lipodystrophy syndromes: a multi-society practice guideline // J. Clin. Endocrinol. Metab. 2016. Vol. 101, N 12. P. 4500-4511.
10. Dutour A., Roll P., Gaborit B., Courrier S. et al. High prevalence of laminopathies among patients with metabolic syndrome // Hum. Mol. Genet. 2011. Vol. 20, N 19. P. 3779-3786.
11. Fiorenza C.G., Chou S.H., Mantzoros C.S. Lipodystrophy: pathophysiology and advances in treatment // Nat. Rev. Enocrinolol. 2011. Vol. 7, N 3. P. 137-150.
12. Luedtke A., Boschmann M., Colpe C., Engeli S. et al. Thiazolidinedione response in familial lipodystrophy patients with LMNA mutations: a case series // Horm. Metab. Res. 2012. Vol. 44, N 4. P. 306-311.
13. Heidemann L.N., Thomsen J.B., Sorensen J.A. Barraquer-Simons syndrome: a unique patient's perspective on diagnosis, disease progression and recontouring treatment // BMJ Case Rep. 2016. doi: 10.1136/bcr-2016-216134.